

医学及细胞生物学研究
近日,上海交通大学医学院附属瑞金医院李鹤成教授与上海市免疫学研究所李斌教授研究团队在 Experimental Hematology & Oncology (IF=17.5)发表题为“Tumor-intrinsic NSUN2 orchestrates immunosuppression in lung adenocarcinoma via the m5C-HDAC8-CCL5 axis”的研究论文。研究揭示,肿瘤细胞内源性NSUN2通过m⁵C–YBX1依赖性机制促进HDAC8翻译,进而抑制CCL5表达及CD8⁺ T细胞募集,塑造肺腺癌免疫抑制微环境,并为靶向NSUN2联合抗PD-1治疗提供了临床前研究依据。
本研究的单细胞转录组测序服务由烈冰生物采用微孔法原理的 BD Rhapsody 平台完成。
一、研究设计
01 样本分组与实验设计
临床与公共数据
分析免疫治疗相关公开单细胞数据,比较部分缓解(PR)与疾病稳定(SD)患者的恶性细胞表达特征,并结合蛋白质组等数据筛选候选因子。临床验证包括52例未经治疗的肺腺癌手术患者、43例组织的NSUN2与CD8⁺ T细胞浸润关联分析,以及18例接受新辅助免疫治疗联合化疗的患者。
动物与细胞模型
采用Nsun2敲低的LLC及敲除的KP小鼠肺癌细胞,比较免疫完整与Rag1缺失宿主中的成瘤情况;另建立Kras驱动、Ⅱ型肺泡上皮细胞(AT2)谱系条件性Nsun2缺失的自发肺腺癌模型,于他莫昔芬诱导完成后7–8周评估肿瘤负荷。结合CD8⁺ T细胞清除、CCL5中和及HDAC8干预验证机制,并评估NSUN2抑制剂脂质体联合抗PD-1的效果。
单细胞实验分组
对自发肺腺癌模型的Nsun2条件缺失组与对照组肿瘤组织开展单细胞转录组测序,比较T/NK、髓系及肿瘤上皮群体,解析免疫组成变化与重点比较恶性上皮细胞中Ccl5的表达特征。自建小鼠数据与用于候选筛选的公共人源数据分别分析。
研究的主要调控机制概括如下:
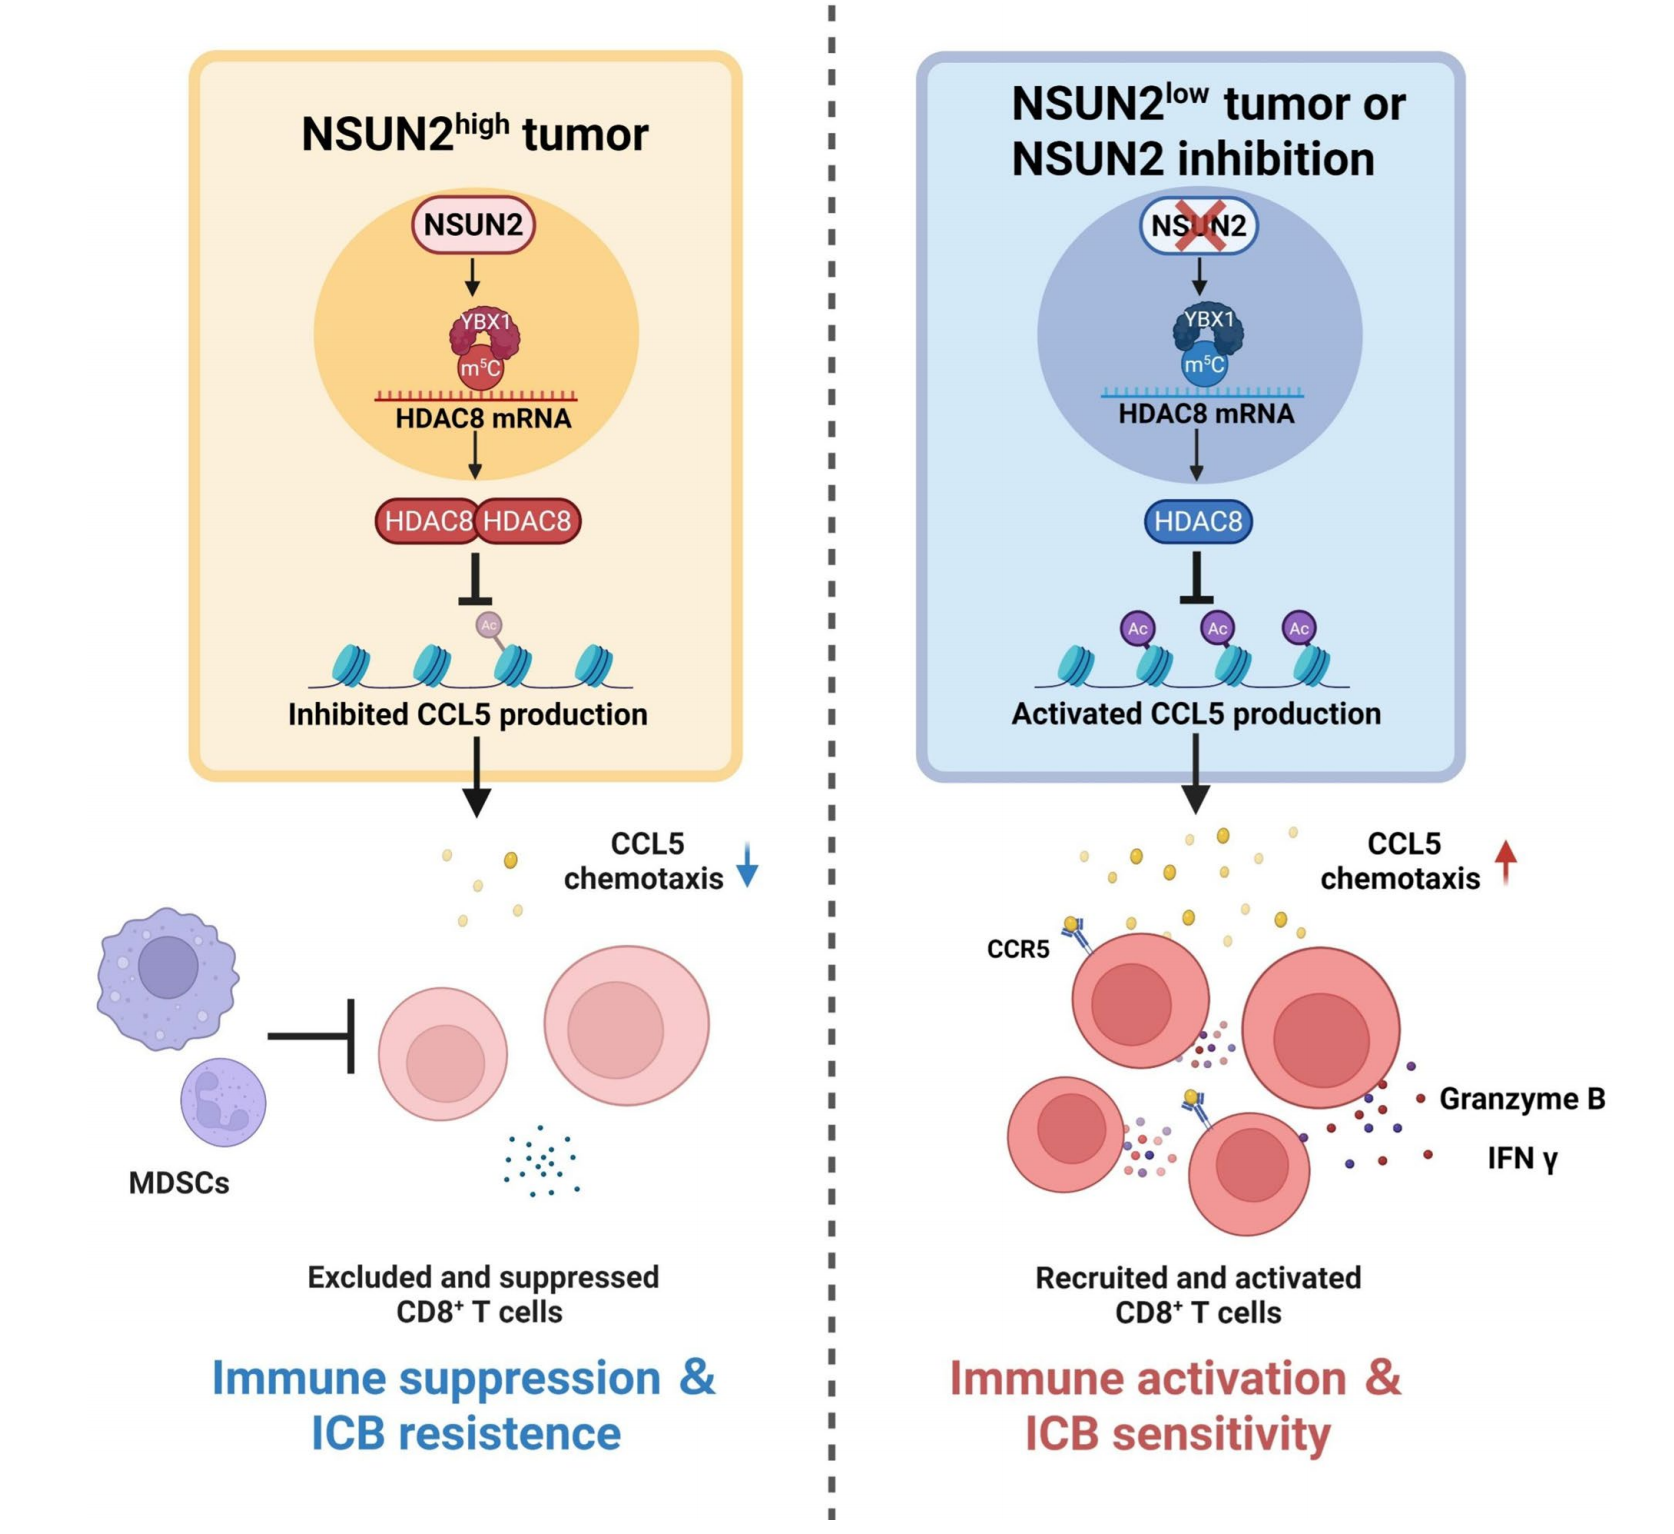
图1 NSUN2通过m⁵C–YBX1–HDAC8调控轴抑制CCL5表达及CD8⁺ T细胞募集
02 多维检测与机制分析
1.临床组织检测与公共队列:评估NSUN2与预后、CD8⁺ T细胞浸润及治疗反应的关联。
2.scRNA-seq与bulk RNA-seq:解析免疫细胞组成及趋化相关表达变化。
3.m⁵C-MeRIP-seq与RIP-qPCR:筛选修饰相关转录本并检测RNA–蛋白相互作用。
4.核糖体–新生肽链复合物检测(RNC-qPCR)与报告实验:评估Hdac8的翻译相关调控。
5.ChIP-qPCR、ELISA与迁移实验:检测Ccl5启动子区域组蛋白乙酰化、CCL5分泌及T细胞趋化。
6.基因干预、细胞清除及联合治疗:验证关键分子的免疫调控作用及靶向NSUN2联合抗PD-1的治疗潜力。
二、研究结论
01 NSUN2高表达与CD8⁺ T细胞浸润不足及较差病理反应相关
公开单细胞数据中,SD患者恶性细胞的NSUN2表达高于PR患者。组织检测及生存分析显示,NSUN2在肺腺癌组织中高表达,且与较差的总生存期相关;43例组织的多重染色进一步显示,NSUN2与CD8⁺ T细胞浸润密度呈负相关。
在18例接受新辅助免疫治疗联合化疗的患者中,病理反应较好的组总体呈现较低的NSUN2表达和较高的CD8⁺ T细胞浸润水平。这些结果支持NSUN2与免疫状态及治疗反应相关,但由于临床队列样本量有限,且主要基于治疗后手术组织分析,其作为治疗前疗效预测标志物的价值仍需进一步验证。
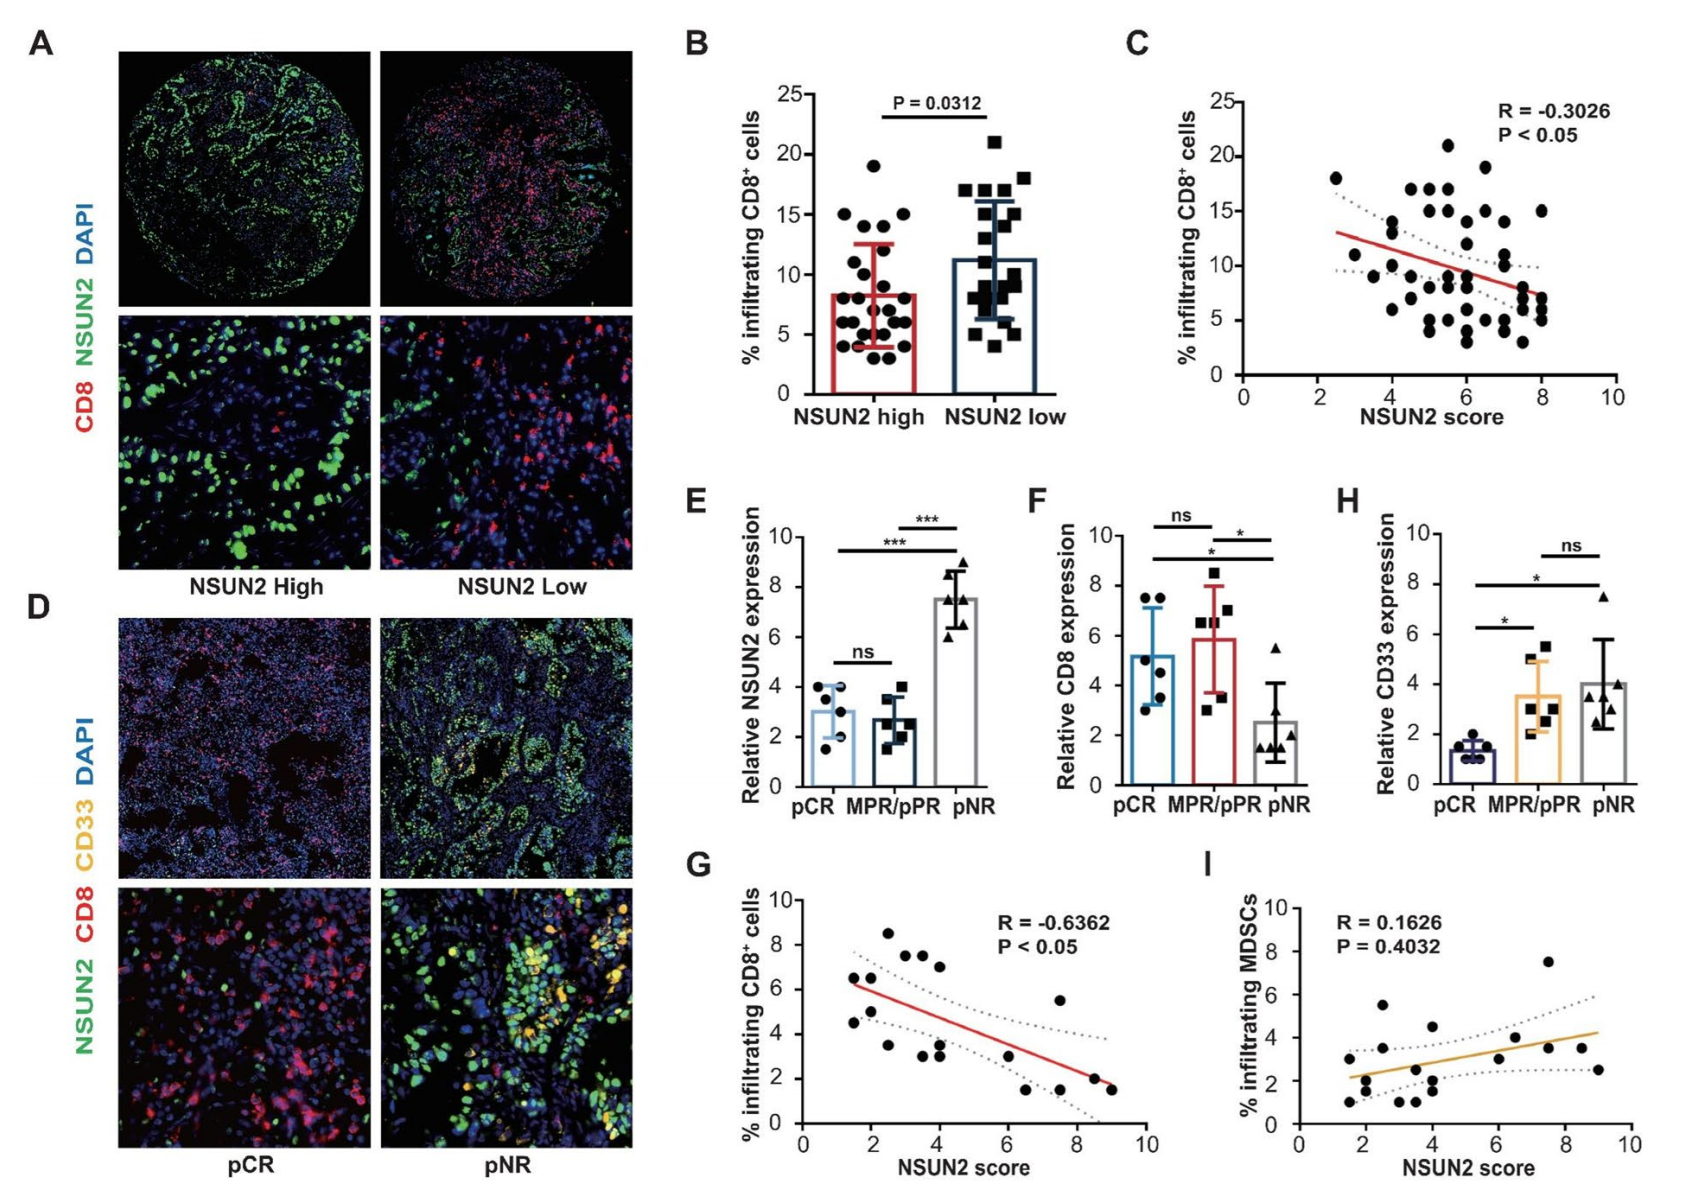
图2 NSUN2高表达与CD8⁺ T细胞浸润不足及较差病理反应相关
02 Nsun2缺失的体内抑瘤作用依赖宿主免疫参与
Nsun2敲低或敲除降低肺癌细胞的体外活力和克隆形成能力,并在免疫完整小鼠中抑制肿瘤生长;而在缺乏成熟T、B细胞的Rag1⁻/⁻免疫缺陷小鼠中,其抑瘤优势明显减弱。自发肺腺癌模型中,条件性Nsun2缺失同样降低肿瘤负荷并延长小鼠生存期。
进一步清除CD8⁺ T细胞后,Nsun2缺失带来的肿瘤控制受到削弱,支持CD8⁺ T细胞是关键效应群体。研究由此表明,NSUN2既影响肿瘤细胞内在生长,其体内促肿瘤作用主要与宿主抗肿瘤免疫受到抑制有关。
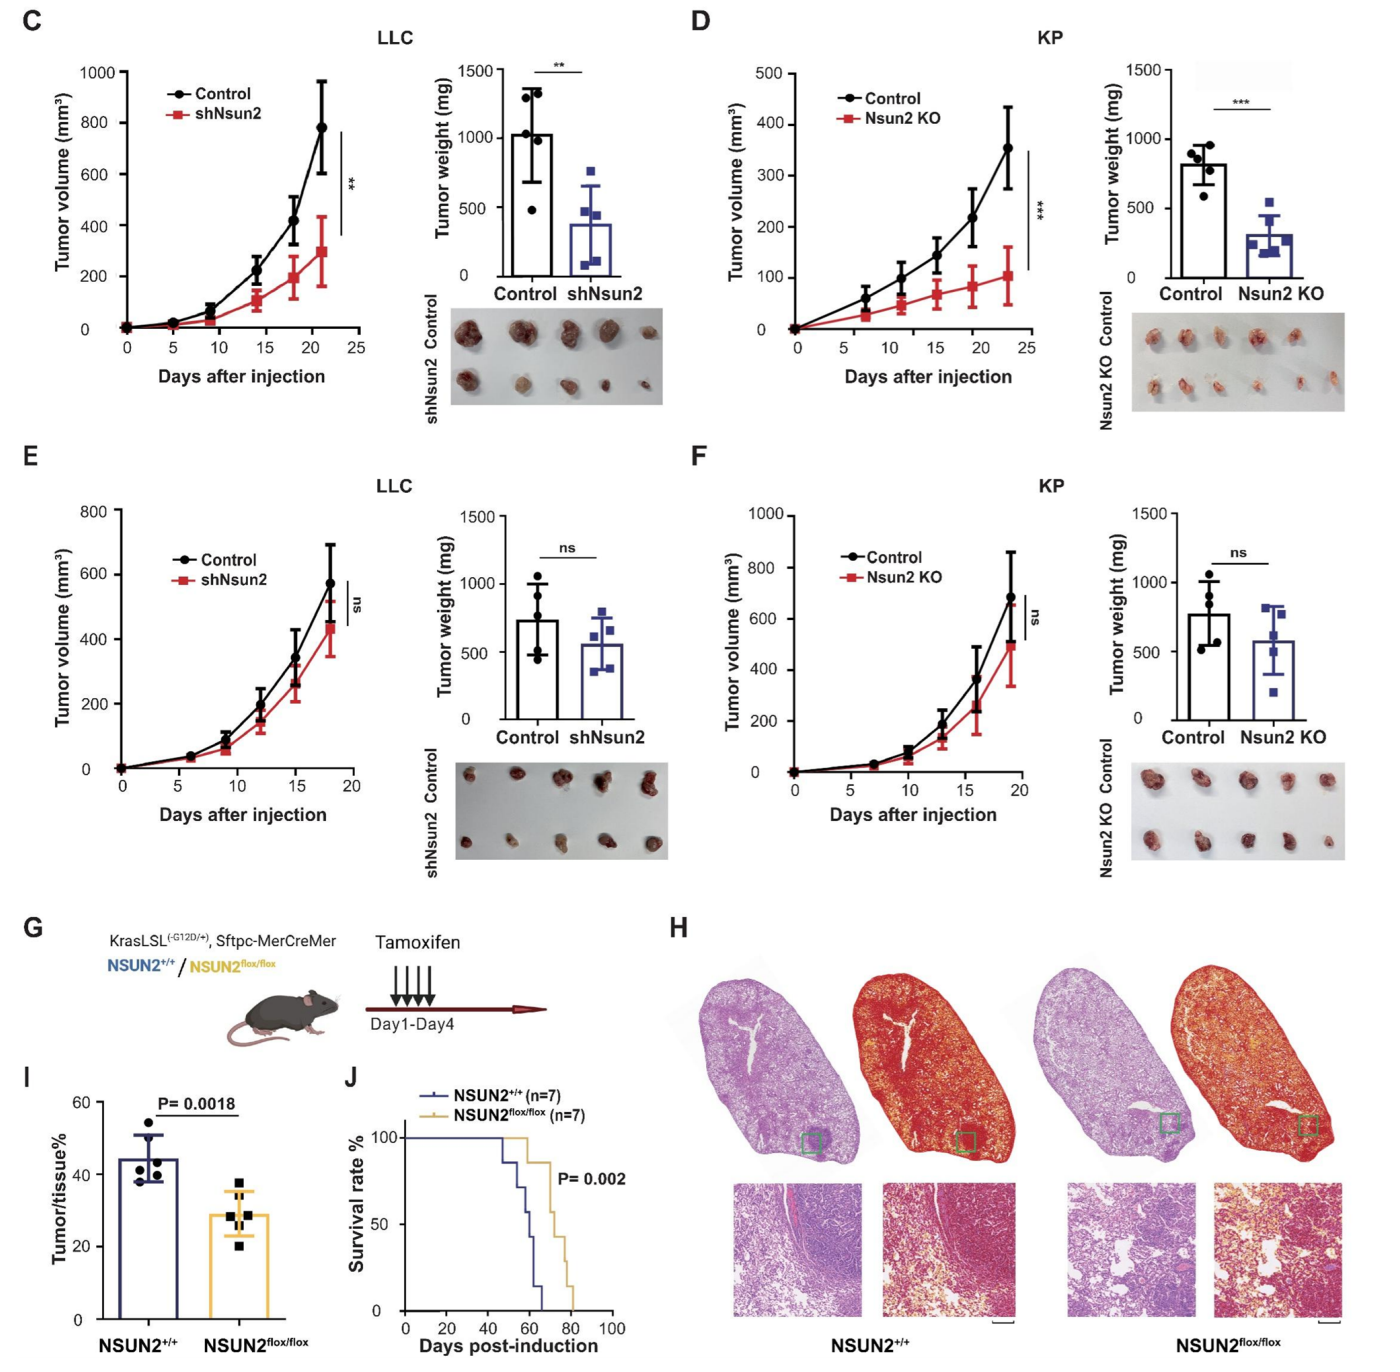
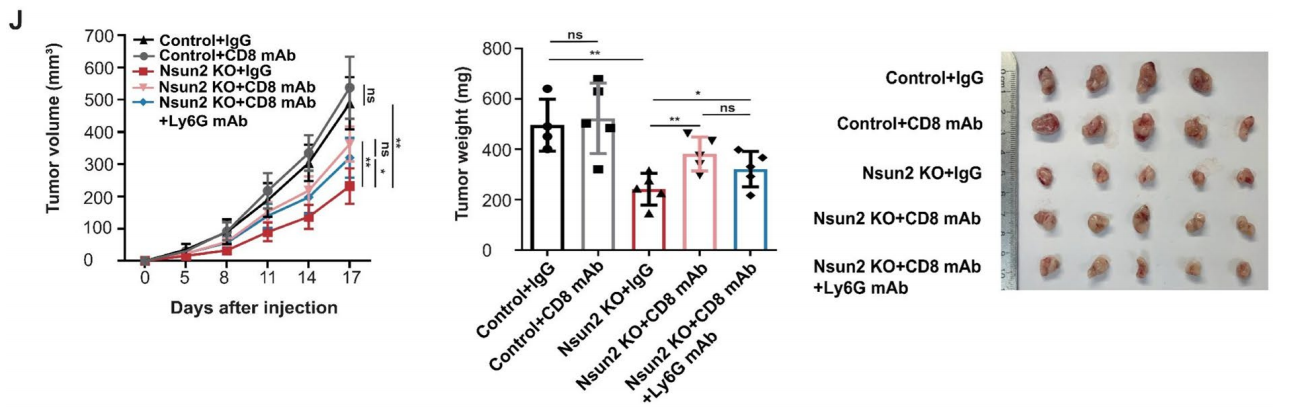
图3 CD8⁺ T细胞参与Nsun2缺失后的肿瘤生长抑制
03 单细胞图谱揭示Nsun2缺失后T细胞富集及免疫状态重塑
自发肿瘤的单细胞转录组分析显示,Nsun2缺失后T/NK群体相对占比上升;在T细胞亚群组成分析,CD8⁺ T细胞占比由35.8%升至62.3%,髓系群体内的髓源性抑制细胞(MDSC)相关亚群相对减少。CD8⁺ T细胞进一步呈现效应、初始及耗竭相关亚群增加,提示群体扩增伴随多种功能状态变化。
流式细胞术与组织成像支持CD8⁺ T细胞浸润增加,IFN-γ⁺及GZMB⁺ CD8⁺ T细胞比例升高。单细胞转录组分析将整体抑瘤现象落实到具体免疫群体及状态变化,结合表型验证,表明Nsun2缺失促进肺腺癌微环境向T细胞炎症型状态重塑。
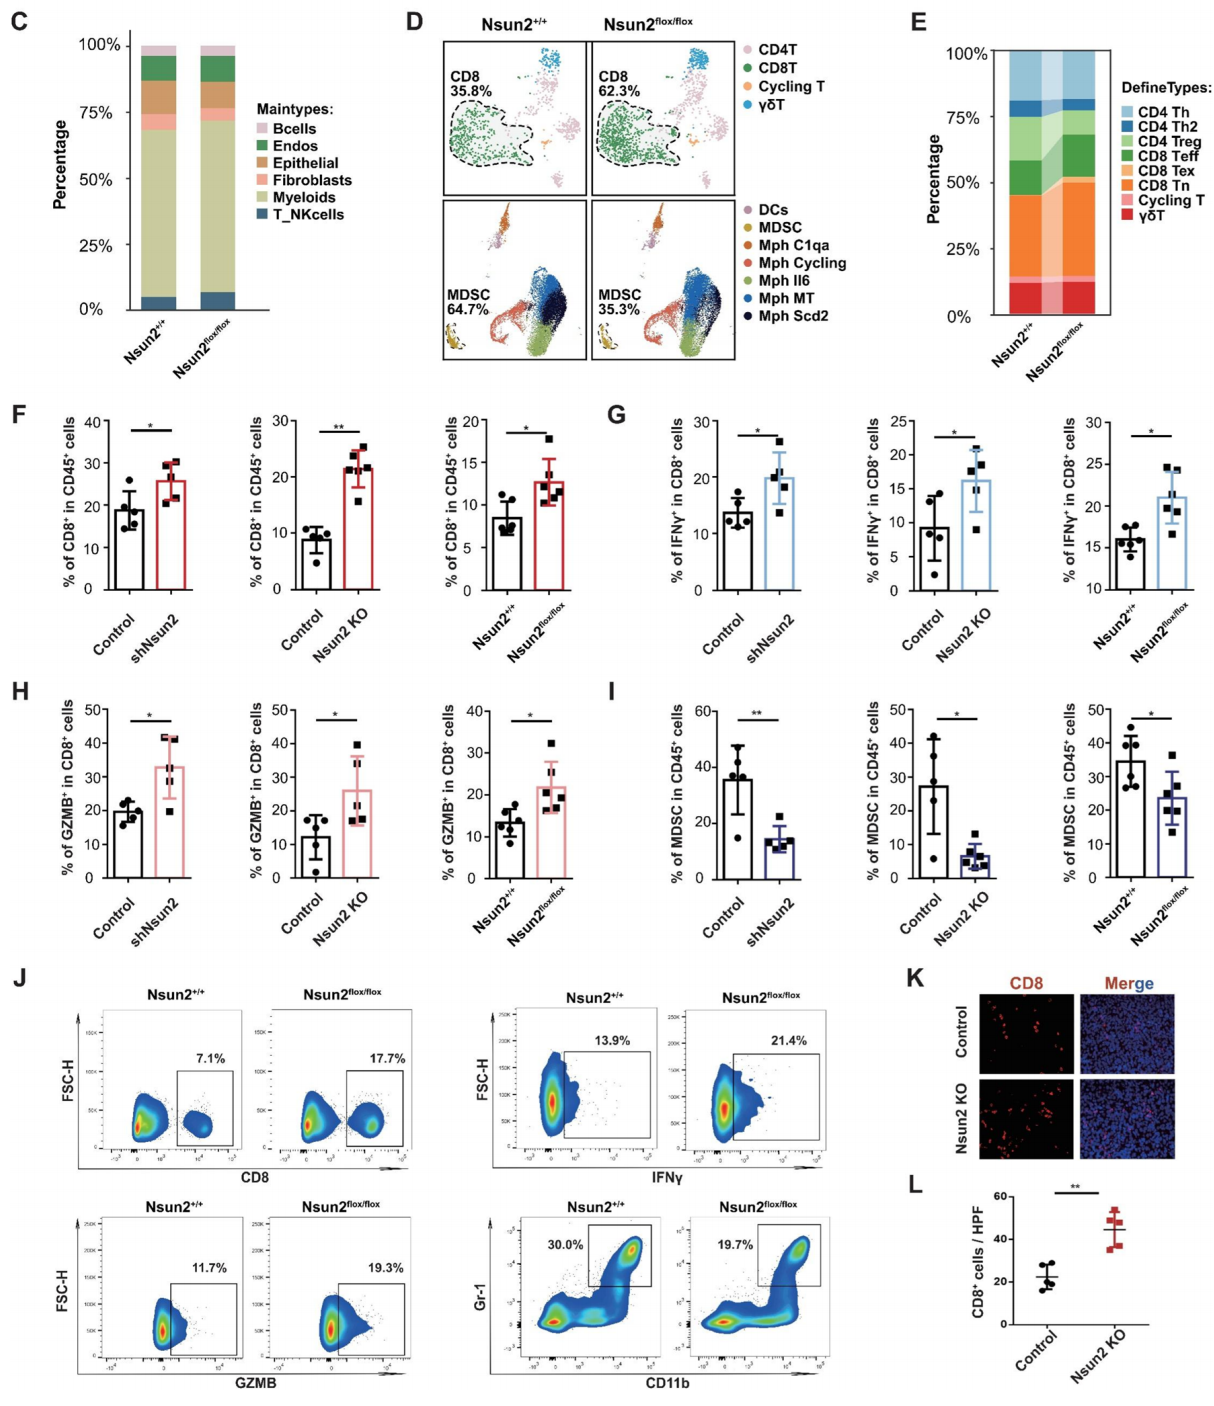
图4 Nsun2缺失增加CD8⁺ T细胞浸润并重塑肿瘤免疫细胞组成
04 CCL5参与连接肿瘤细胞NSUN2与CD8⁺ T细胞募集
bulk RNA-seq提示Nsun2缺失后趋化相关程序增强,单细胞转录组分析进一步显示恶性上皮细胞Ccl5表达上调。肿瘤细胞培养上清及肿瘤间质液中CCL5增加,条件培养基可增强原代CD8⁺ T细胞迁移,肿瘤内CCR5⁺CD8⁺ T细胞比例也相应升高。
体内CCL5中和实验进一步表明,阻断CCL5可显著削弱Nsun2缺失带来的肿瘤生长抑制及CD8⁺ T细胞浸润增加,支持CCL5是该过程的重要功能介质。现有证据支持CCL5参与T细胞募集,但尚不能据此认定CCR5是不可替代的受体。
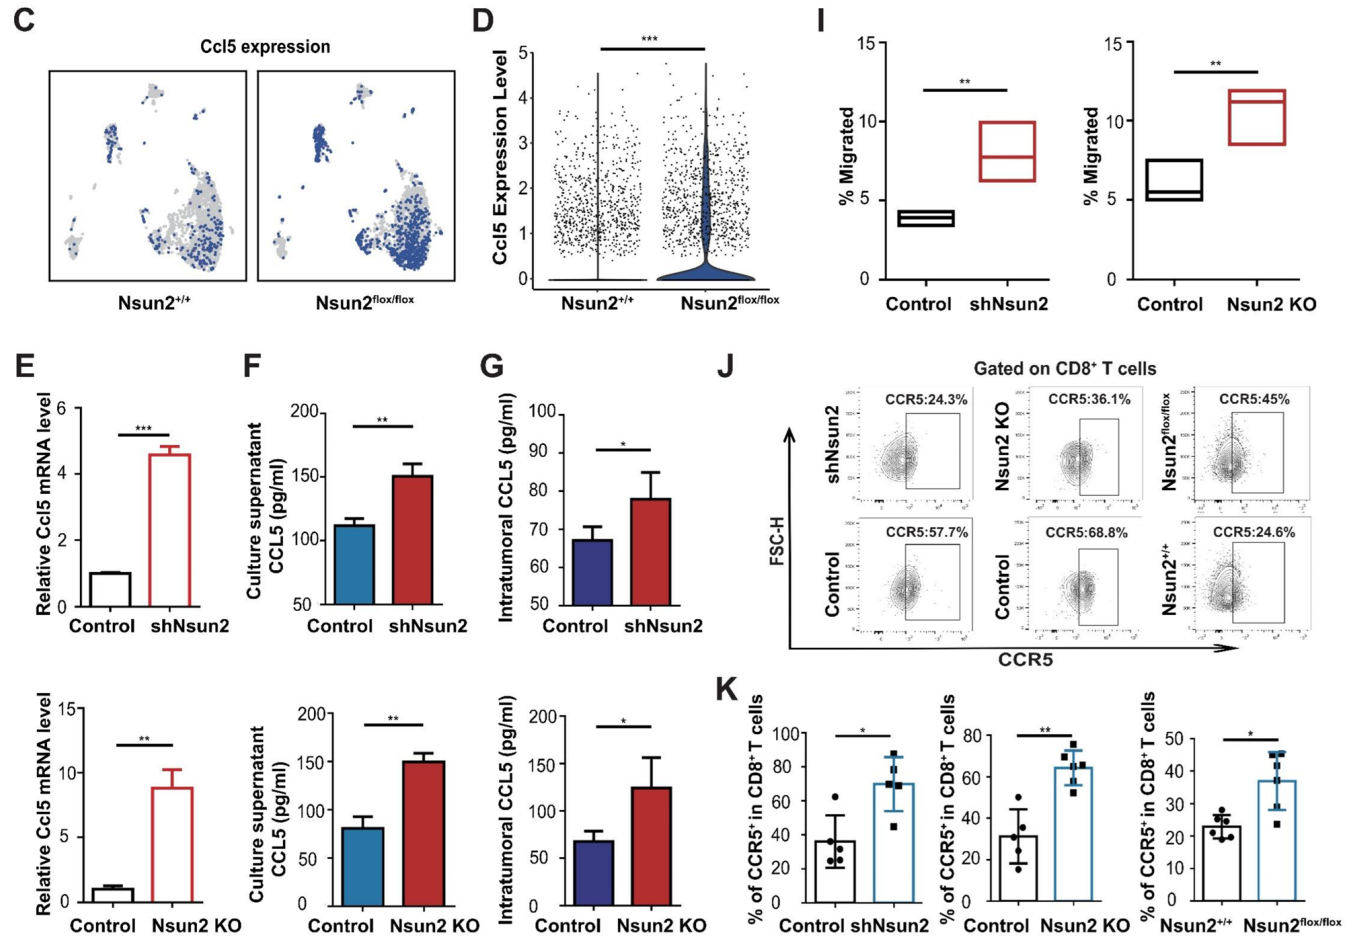
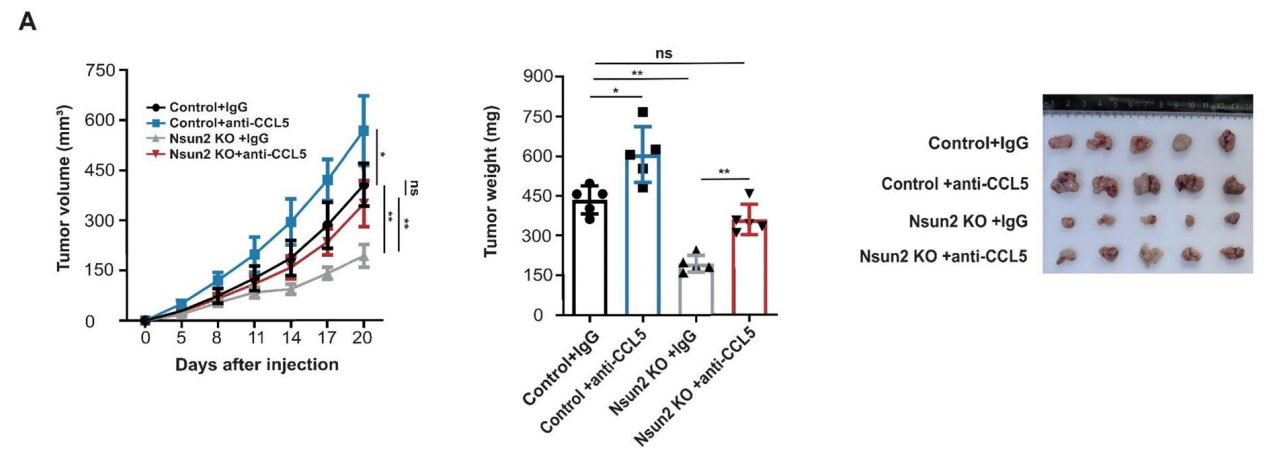
图5 Nsun2缺失上调CCL5并增强CD8⁺ T细胞募集
05 NSUN2经m⁵C–YBX1增强HDAC8翻译并间接抑制CCL5转录
m⁵C-MeRIP-seq未检出Ccl5转录本的修饰富集随Nsun2缺失明显改变,而将Hdac8筛选为候选中间节点。Nsun2缺失后,HDAC8蛋白降低,Hdac8 mRNA丰度基本不变,RNC-qPCR显示其核糖体–新生肽链复合物结合mRNA比例下降。报告实验和RIP-qPCR支持m⁵C相关序列及阅读蛋白YBX1参与这一调控;Ybx1敲低同样降低HDAC8蛋白并上调CCL5,支持NSUN2–m⁵C–YBX1在翻译层面调控HDAC8。
抑制HDAC8后,Ccl5启动子区域的组蛋白H3第27位赖氨酸乙酰化(H3K27ac)富集增加,CCL5表达及分泌升高;同时,可缓解NSUN2过表达对CD8⁺ T细胞迁移的抑制。结合前述结果,研究提出NSUN2通过增强HDAC8翻译,参与抑制CCL5转录并限制T细胞募集的机制模型。
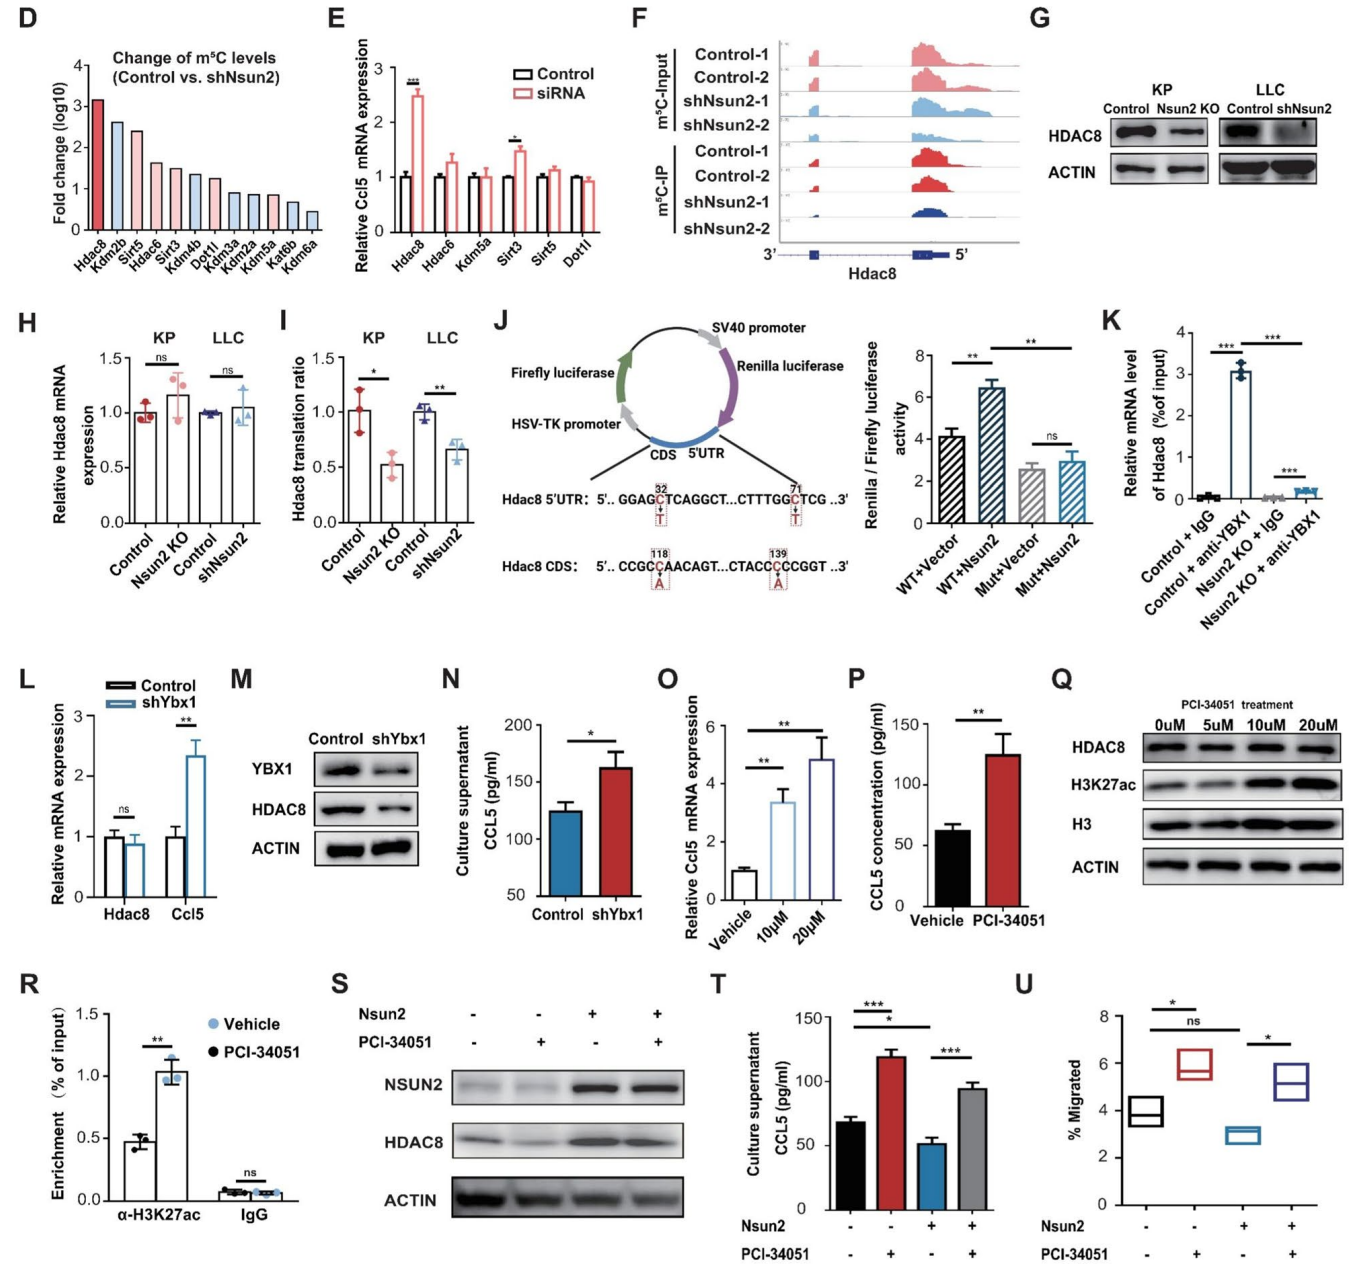
图6 NSUN2通过m⁵C–YBX1促进HDAC8翻译,进而参与抑制CCL5表达及CD8⁺ T细胞募集
06 靶向NSUN2增强小鼠模型中的抗PD-1治疗效果
在同系移植及自发肺腺癌模型中,Nsun2缺失联合抗PD-1较单一干预产生更强的肿瘤抑制效果。研究进一步将NSUN2抑制剂MY-1B包载于iRGD修饰脂质体,在KP和LLC同系移植模型中观察到,联合抗PD-1的抑瘤效果优于单药。
遗传学与药物干预结果共同支持靶向NSUN2作为免疫治疗增敏策略继续研究。不过,脂质体联合用药目前主要在小鼠皮下移植瘤模型中验证,现有结果尚不足以确定其临床疗效及长期安全性。
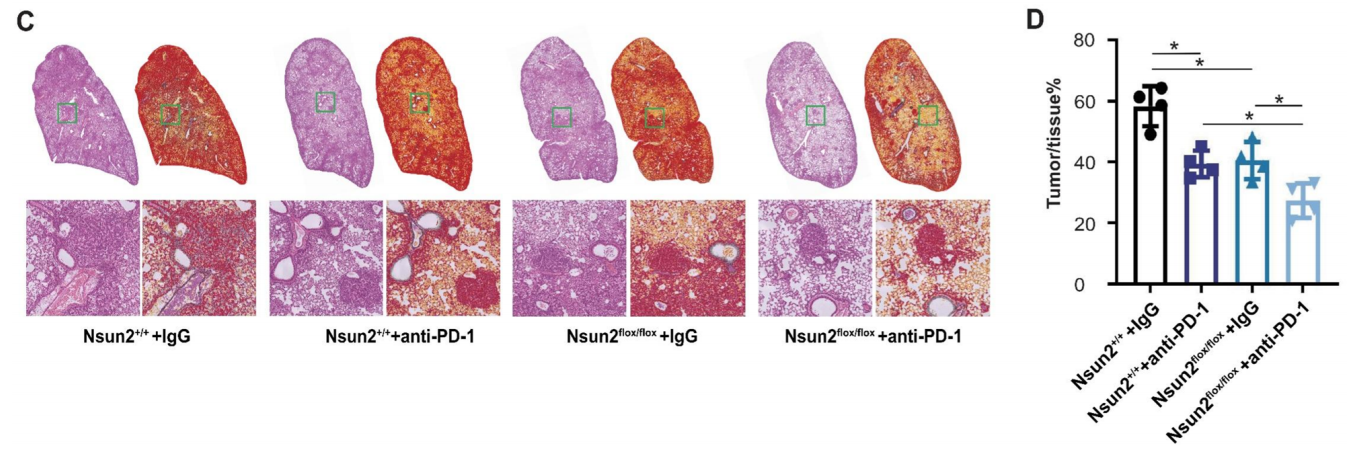
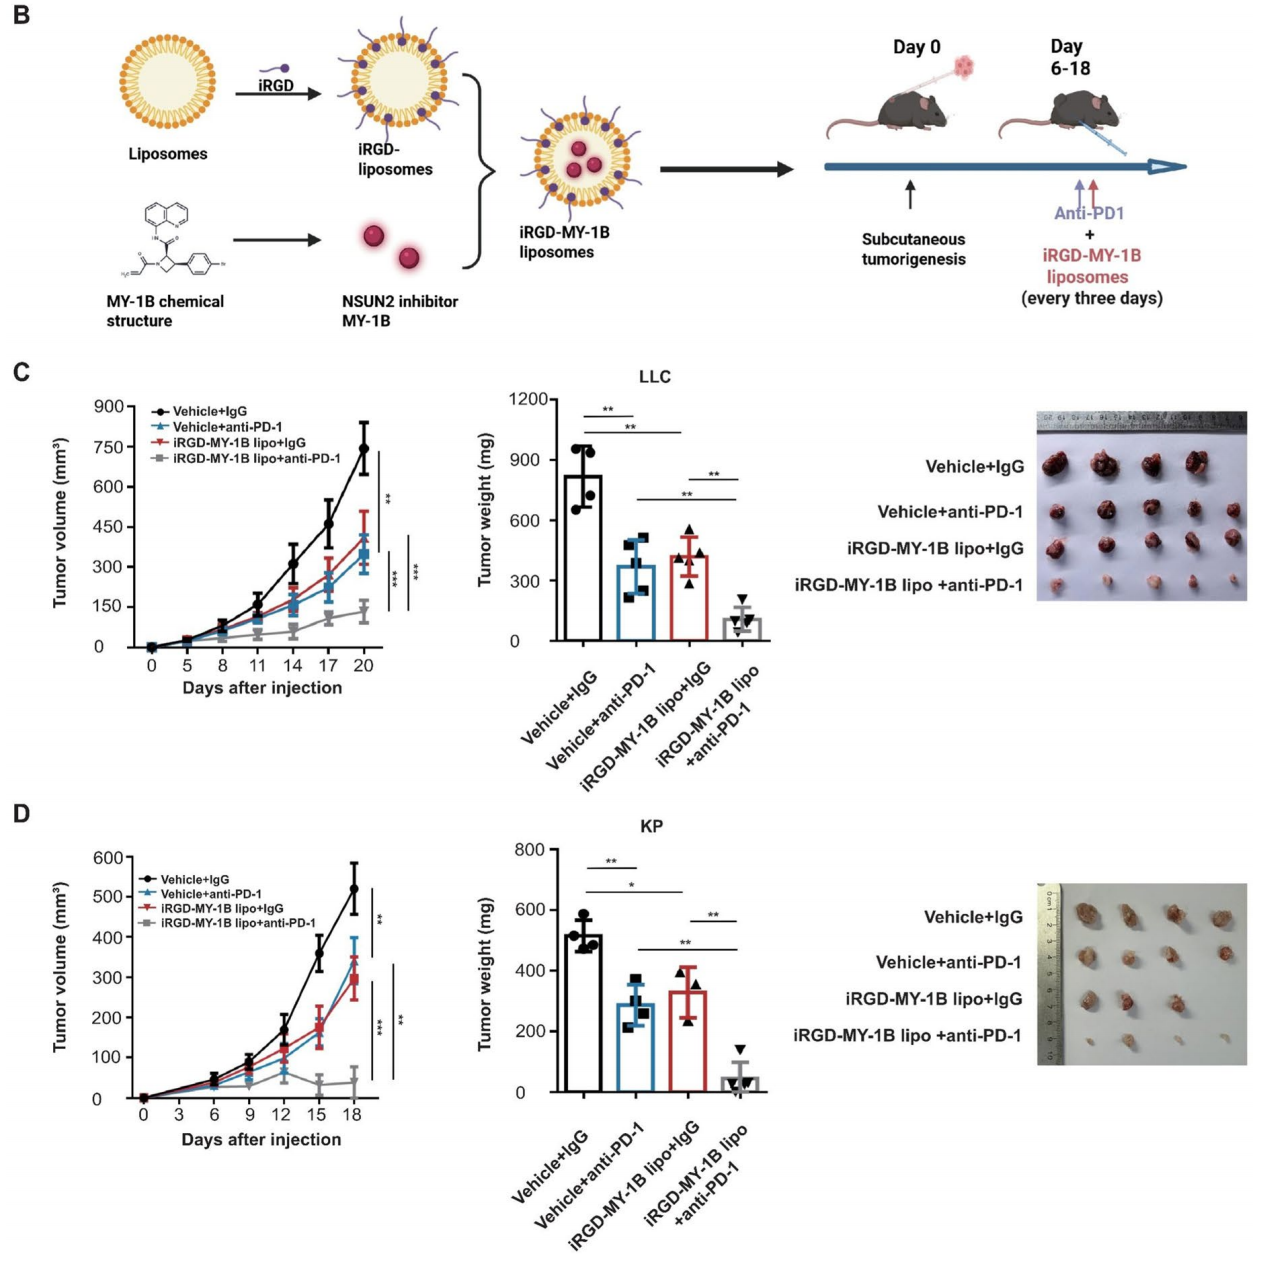
图7 NSUN2靶向干预联合抗PD-1增强小鼠模型中的肿瘤控制
三、研究创新性
01 从肿瘤细胞RNA修饰解释T细胞募集不足
研究将NSUN2的作用由细胞内在生长延伸至免疫微环境调控,并通过CD8⁺ T细胞清除和CCL5中和建立功能联系。
02 连接RNA修饰与染色质相关转录调控
NSUN2–m⁵C–YBX1–HDAC8–CCL5机制模型提示,RNA修饰可通过影响调控蛋白翻译,间接改变趋化因子表达。
03 提出靶向NSUN2联合免疫治疗的临床前策略
遗传学与脂质体药物结果提供互补依据,后续仍需更大临床队列及更贴近肺部原位微环境的模型验证。
四、烈冰平台
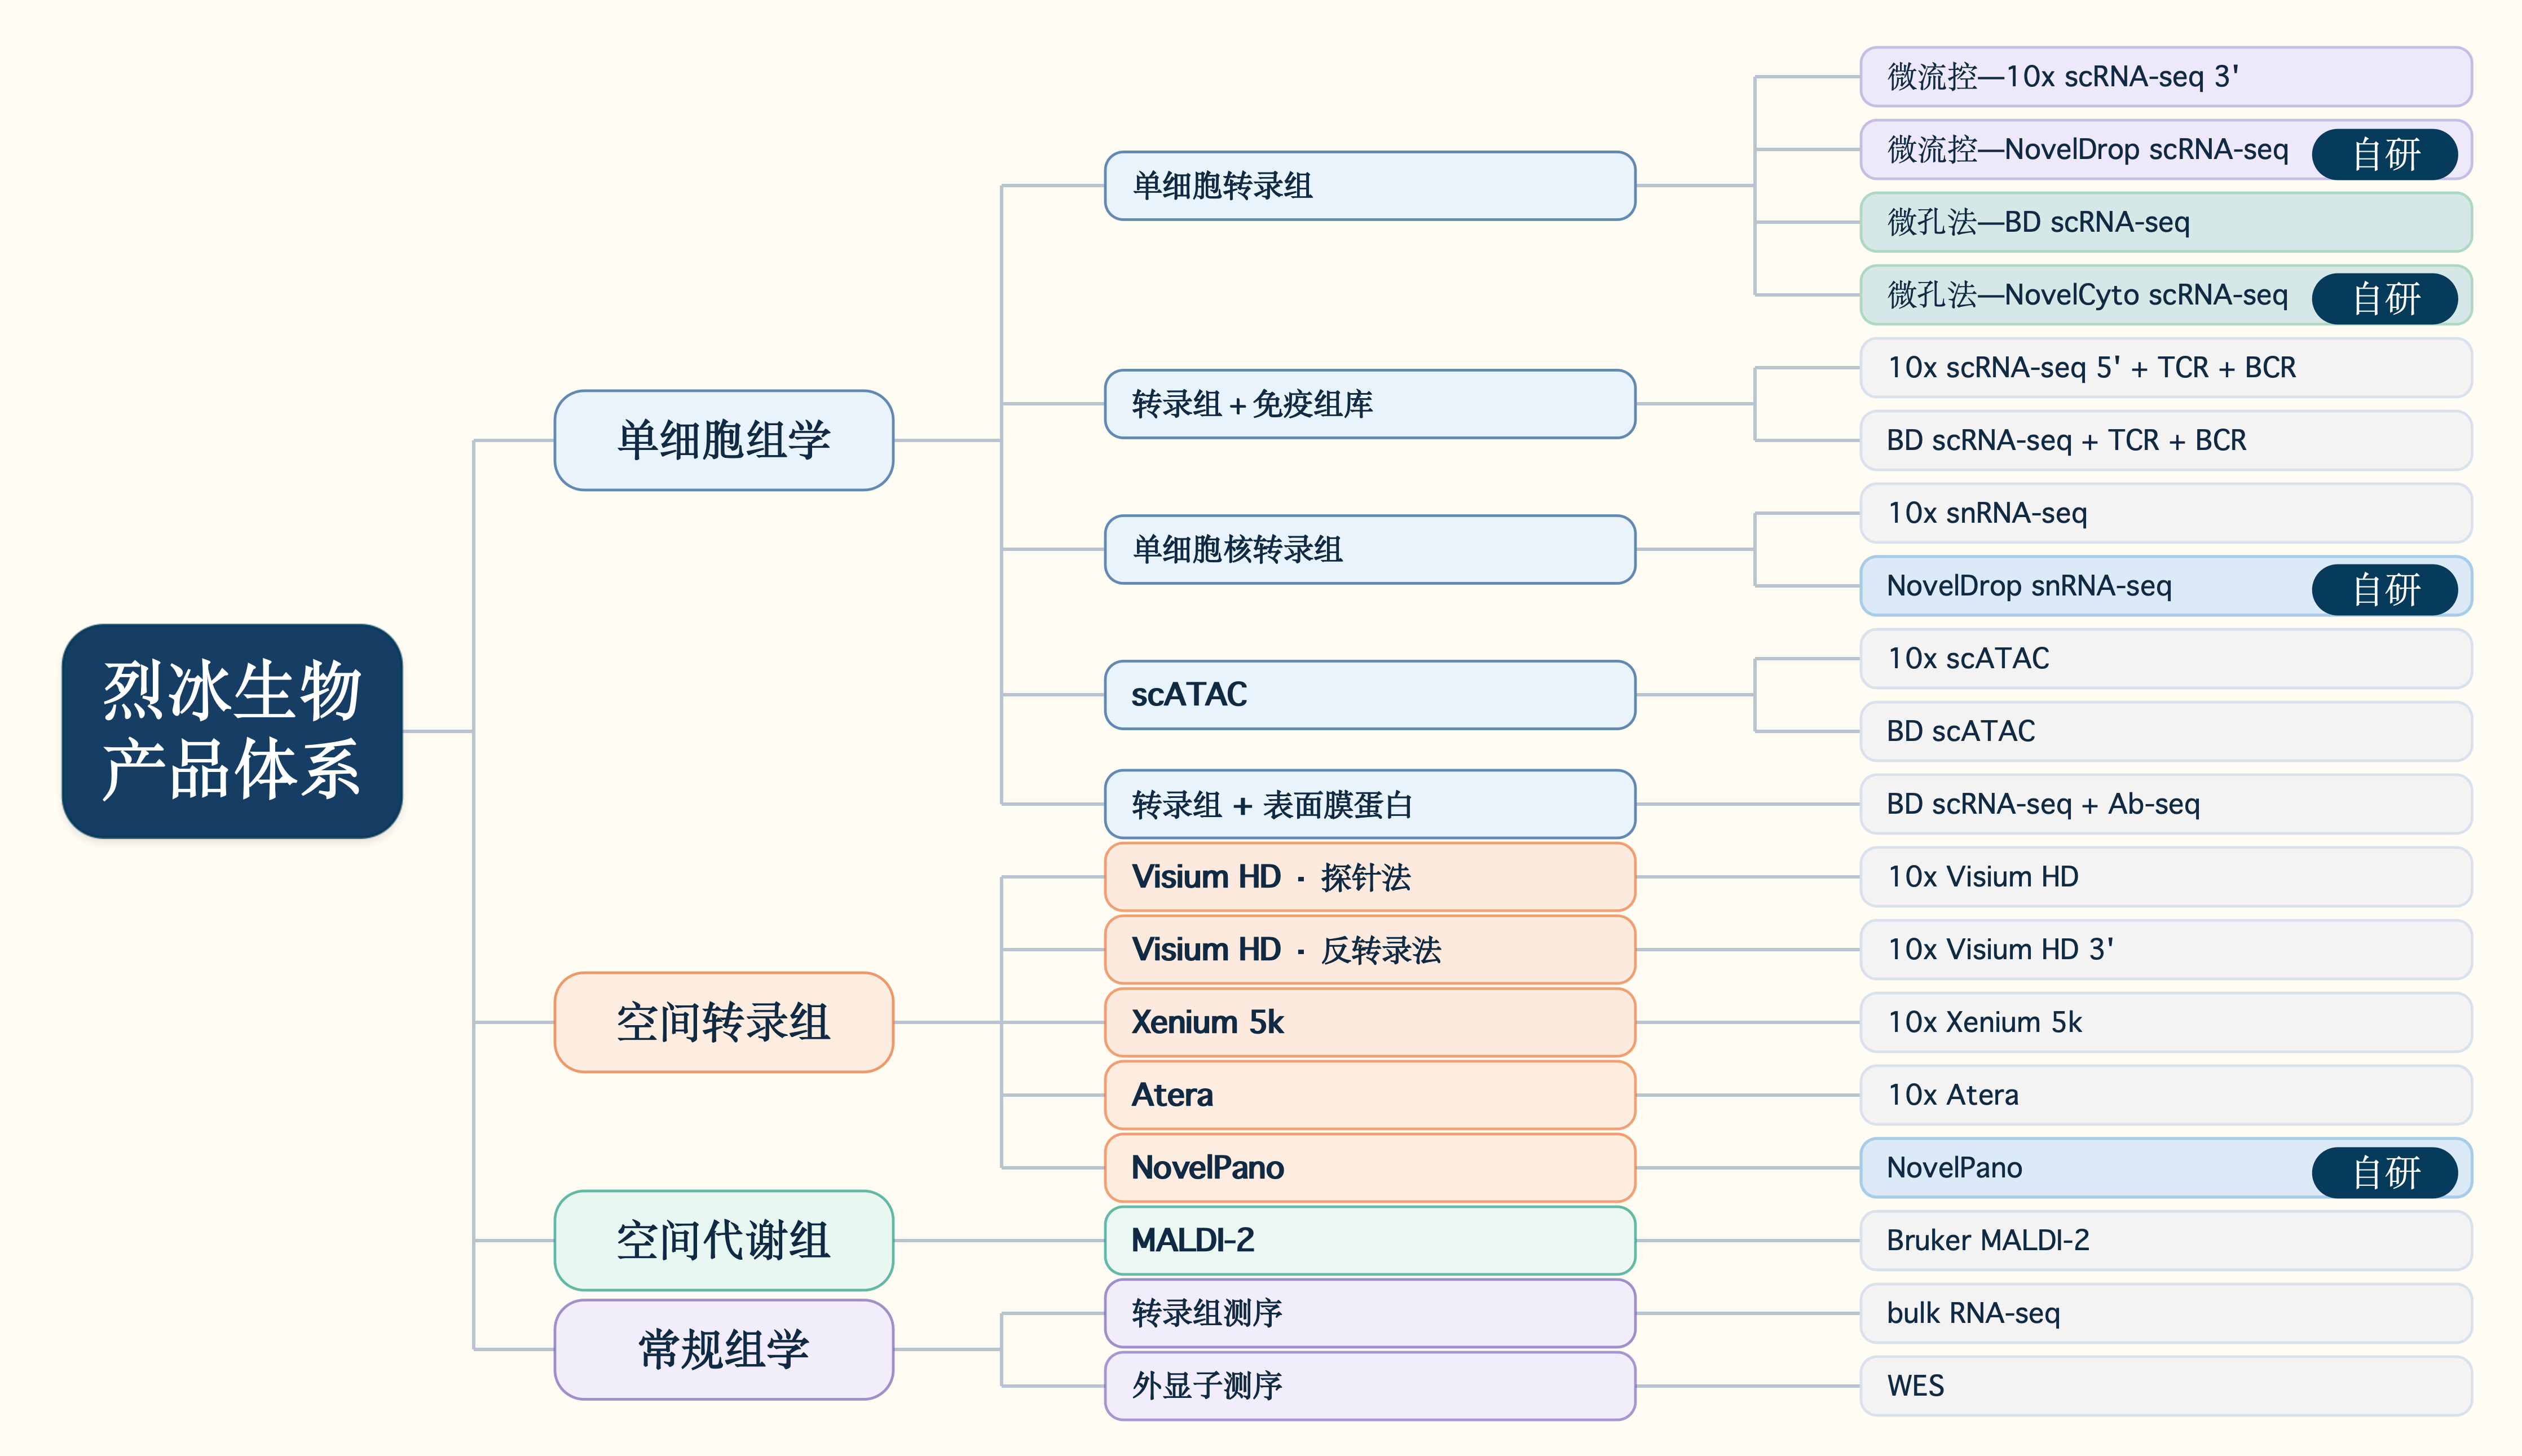
烈冰生物构建覆盖单细胞组学、空间转录组学、空间代谢组学等多元产品体系,整合 10x Genomics、BD Rhapsody、Bruker MALDI-2等国际主流平台,与自研NovelCyto、NovelDrop、NovelPano平台形成互补,结合自研CytoNavigator数据分析系统,提供从售前沟通、实验检测到多组学联合深度分析的一站式科研服务,为不同样本类型与研究目标匹配适合的技术方案。
 联络我们

021-52235399

tech@novelbrain.com

江西生产总部:江西省上饶市国际医疗旅游先行区上饶大道18号6号楼
上海运营总部:上海市闵行区江月路999号奇亚特中心22栋
北京分公司:北京市朝阳区红军营南路15号瑞普大厦C座
西安IT研发中心:西安市未央区赛高商务港2504
广州办事处:广州市越秀区中山三路33号中华国际中心B座3106
香港办事处:香港特别行政区沙田区科学园科技大道西16号
南京分公司:秦淮区正洪街18号东宇大厦C座17B
武汉办事处:湖北省武昌区中南路街民主路786号华银大厦21层4室
成都办事处:成都市成华区梦魔方广场A座2218
杭州办事处:杭州市拱墅区文晖路183号20楼007室


关注公众号


 生信分析平台
 实验进度查询


