

医学及细胞生物学研究
近日,南京医科大学第三附属医院张倩教授、戚春建教授研究团队在 Advanced Science (IF=14.1) 发表题为“Copper-Driven Epithelial Barrier Disruption: A Novel Mechanism of COPD Acute Exacerbations Mediated by the TNF-α/ATP7A Axis”的论文。研究结合临床队列、多模型验证与单细胞分析,揭示炎症信号通过抑制铜转运蛋白ATP7A,促进上皮细胞铜积累与屏障损伤的机制。
烈冰生物采用微孔法单细胞平台BD Rhapsody为本研究提供单细胞转录组实验,并通过CytoNavigator( NovelBrain )云分析平台解析铜稳态失衡相关的上皮细胞变化及炎症通讯,为后续机制验证提供线索。
一、研究设计
01 样本分组与实验设计
临床队列
分析NHANES 2011—2012中34例稳定期与14例加重相关表型COPD受试者;独立临床队列纳入30例COPD急性加重(AECOPD)患者和30例健康对照,并对其中30例COPD患者出院后开展一年随访,评估血清铜与肺功能、出院后首次急性加重的关系。NHANES中的加重定义基于过去一年喘息或住院记录,与临床确诊AECOPD并不完全等同。
实验模型
建立香烟烟雾暴露诱导的COPD小鼠模型,比较铜负荷与四硫代钼酸盐(TTM)螯铜干预,并设置感染相关的加重验证。结合COPD模型小鼠来源的肺类器官、人支气管上皮细胞系BEAS-2B及THP-1来源巨噬细胞,开展铜暴露、TNF-α刺激和ATP7A干预;斑马鱼用于补充验证铜相关氧化应激与鳃组织损伤。
单细胞分析
对铜负荷组与螯铜组COPD小鼠肺组织开展单细胞转录组分析,每组3个样本,比较细胞组成、上皮功能与细胞通讯;另分析公开人肺单细胞数据GSE173896(7例健康、9例COPD),定位ATP7A的细胞类型表达特征。
研究围绕“炎症信号如何扰乱铜稳态并损伤上皮屏障”展开,主要机制概括如下。
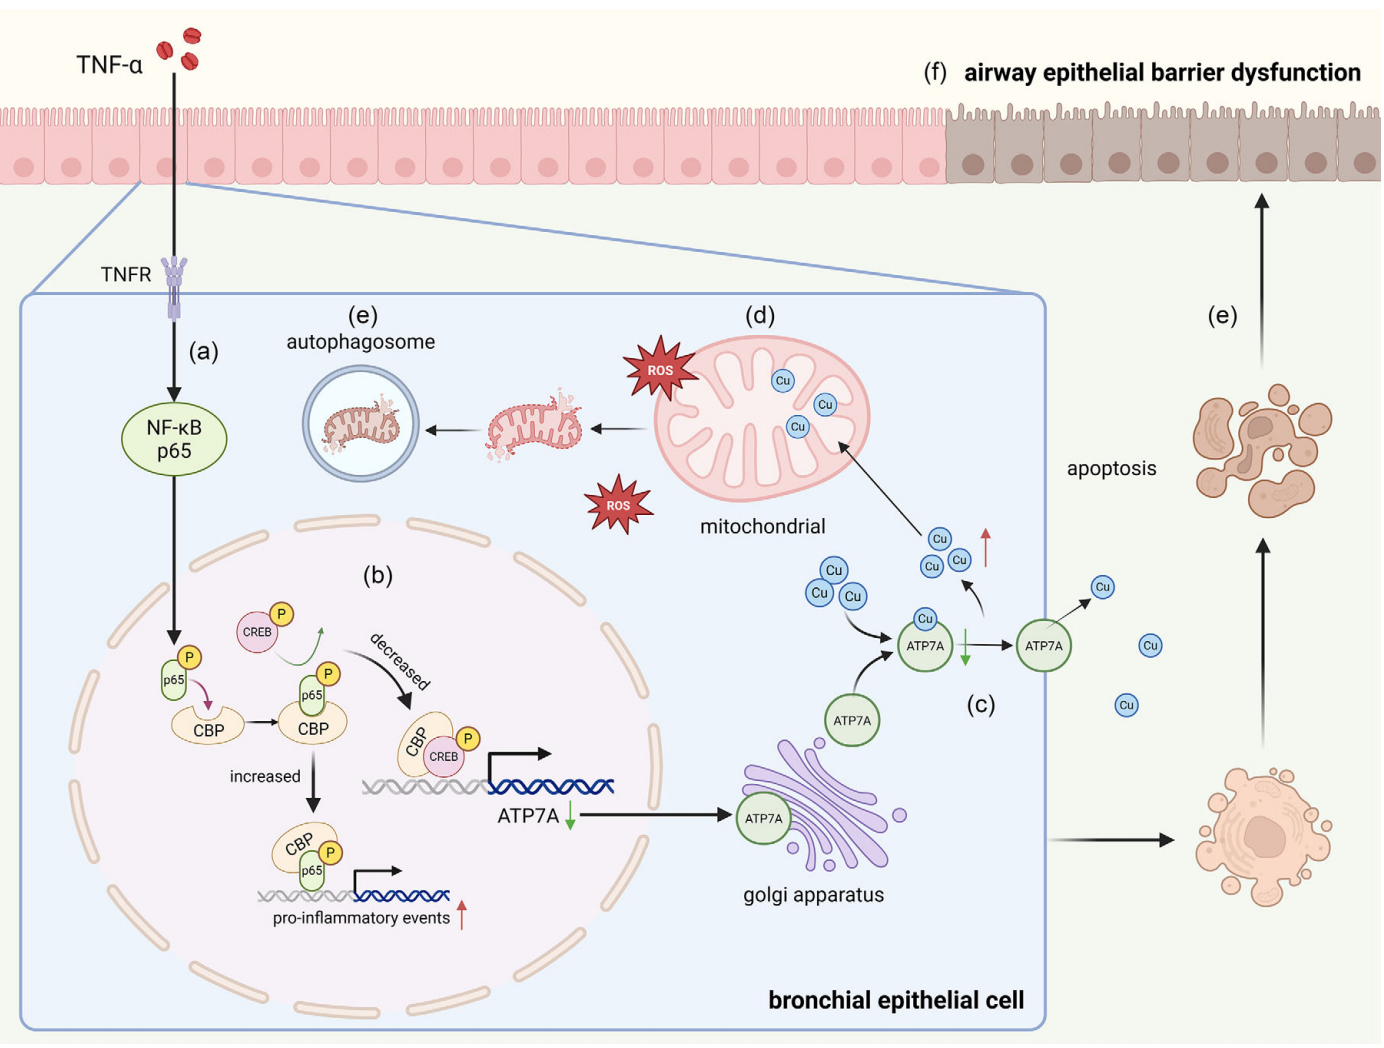
图1 TNF-α相关转录调控抑制ATP7A,促进铜积累及上皮屏障损伤
02 多维检测与机制分析
1.临床统计与随访:评估铜水平与肺功能、急性加重的关联。
2.scRNA-seq与bulk RNA-seq:定位受影响细胞群及屏障、铜稳态相关通路。
3.铜定量与氧化应激检测:评估铜积累及氧化损伤。
4.电镜、线粒体功能与通透性检测:验证线粒体损伤和上皮屏障异常。
5.ChIP-qPCR、双荧光素酶及Co-IP:解析ATP7A转录调控与蛋白相互作用。
6.基因干预与动物验证:检验ATP7A的保护作用及抗TNF-α相关效应。
二、研究结论
1. 血清铜升高与COPD急性加重及更早复发相关
NHANES分析显示,加重相关表型COPD受试者铜水平高于稳定期,频繁加重者水平更高。独立队列中,AECOPD患者血清铜同样高于健康对照;一年随访显示,较高铜水平与出院后更早发生首次急性加重相关,调整年龄、吸烟史及肺功能等因素后关联仍存在。
血清铜还与第一秒用力呼气容积占预计值的百分比(FEV₁%pred)呈负相关。该队列的肺功能数据来自入组前6个月内稳定期检查。这些结果提示血清铜可作为急性加重风险相关指标进一步研究,但观察性数据不能单独证明铜升高导致急性加重。
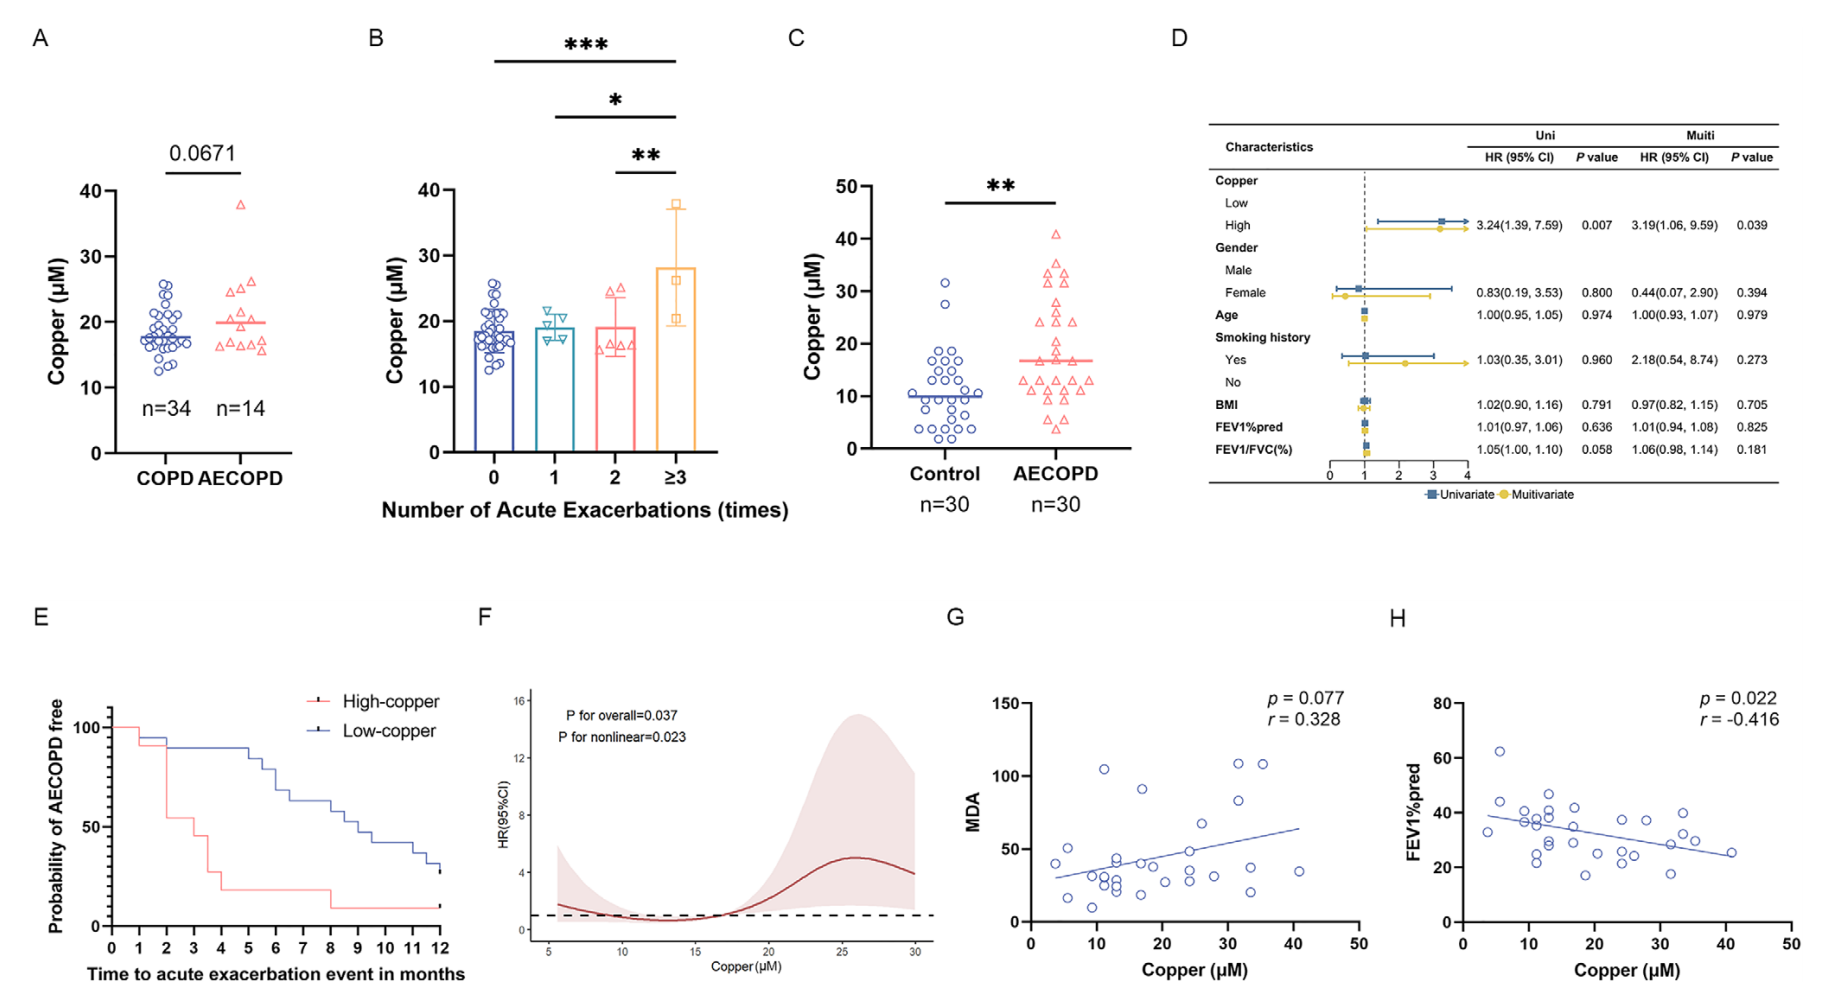
图2 铜水平升高与COPD加重相关表型及出院后更早复发相关
2. 单细胞分析将铜相关损伤定位至肺上皮及其炎症通讯
与螯铜组相比,铜负荷组小鼠肺组织中上皮细胞的相对占比降低,AT2和club细胞在所分析上皮细胞中的相对占比也下降。气道上皮细胞差异表达基因富集于紧密连接相关通路,组织染色进一步显示occludin减少,支持铜稳态异常与上皮屏障损伤相关。
细胞通讯分析提示,巨噬细胞与上皮细胞间TNF–TNFRSF1A配体–受体通讯的推断强度增加,为后续聚焦TNF-α提供线索。单细胞分析将整体组织损伤细化为特定细胞群变化及潜在信号联系,但不能单独证明细胞绝对数量减少,或巨噬细胞是体内TNF-α的唯一来源。
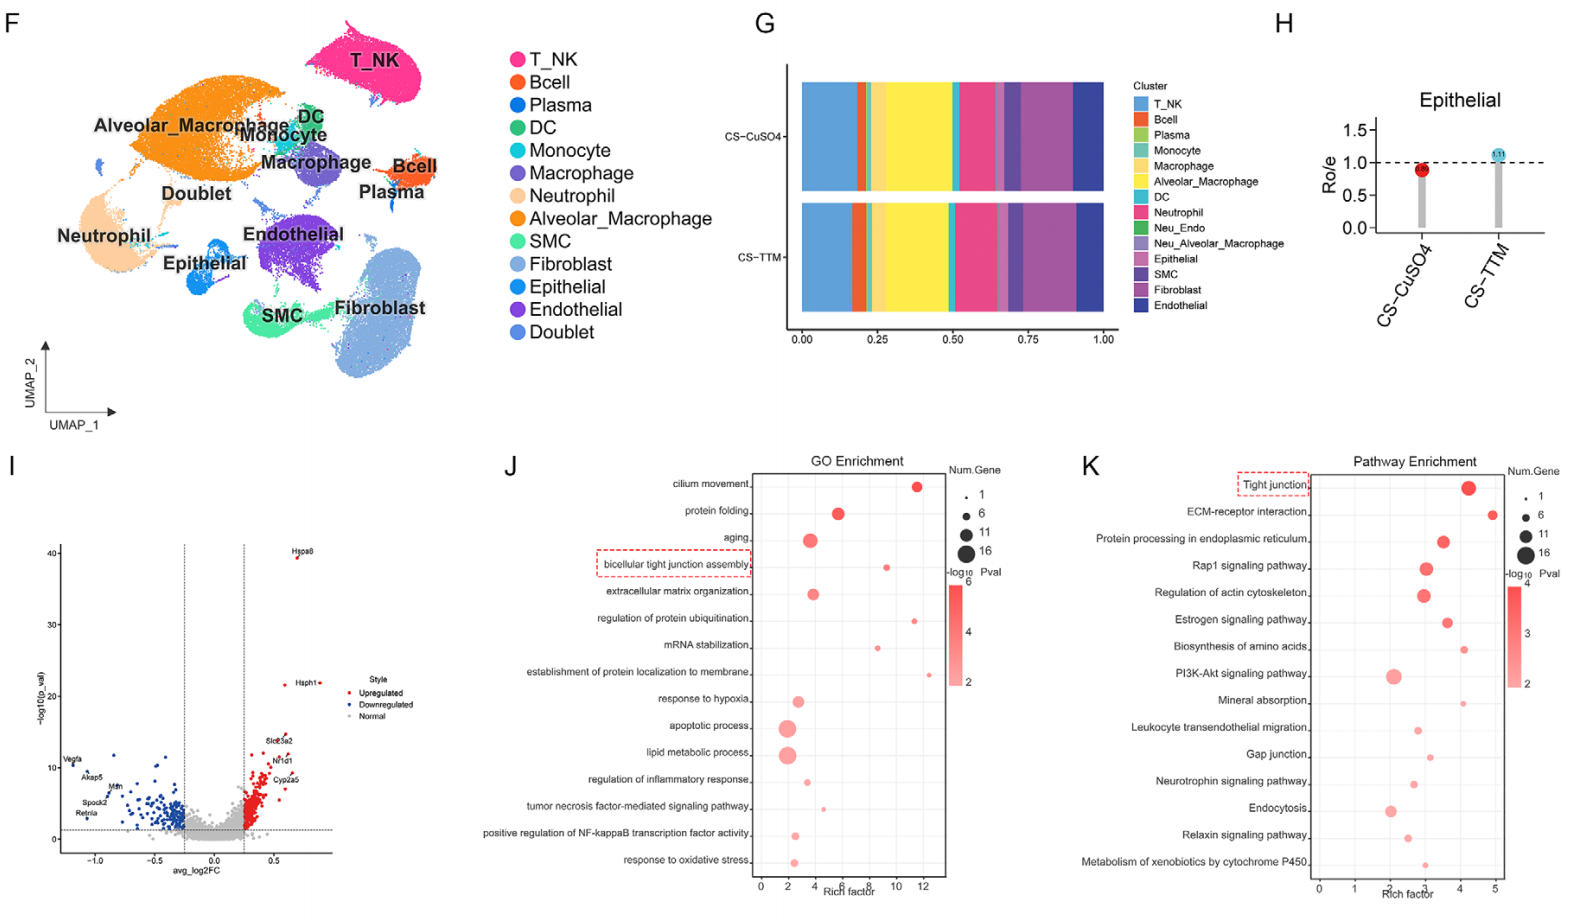
图3 单细胞分析提示上皮群体相对占比变化及TNF相关通讯增强
3. 铜过量伴随线粒体功能障碍及上皮屏障破坏
小鼠肺类器官在铜暴露后出现ATP含量下降、活性氧增加及occludin减少。BEAS-2B细胞进一步表现出线粒体肿胀、嵴结构受损和氧耗降低,同时紧密连接蛋白减少、FITC-dextran跨单层通量增加,表明屏障通透性升高。
动物实验亦观察到氧化损伤与肺气肿加重;高铜与低铜组基线肺功能差异不显著,但继发刺激后的功能损伤更突出。证据支持线粒体异常与屏障损伤相伴发生,其间的直接因果环节仍缺少线粒体ROS特异性清除等验证。
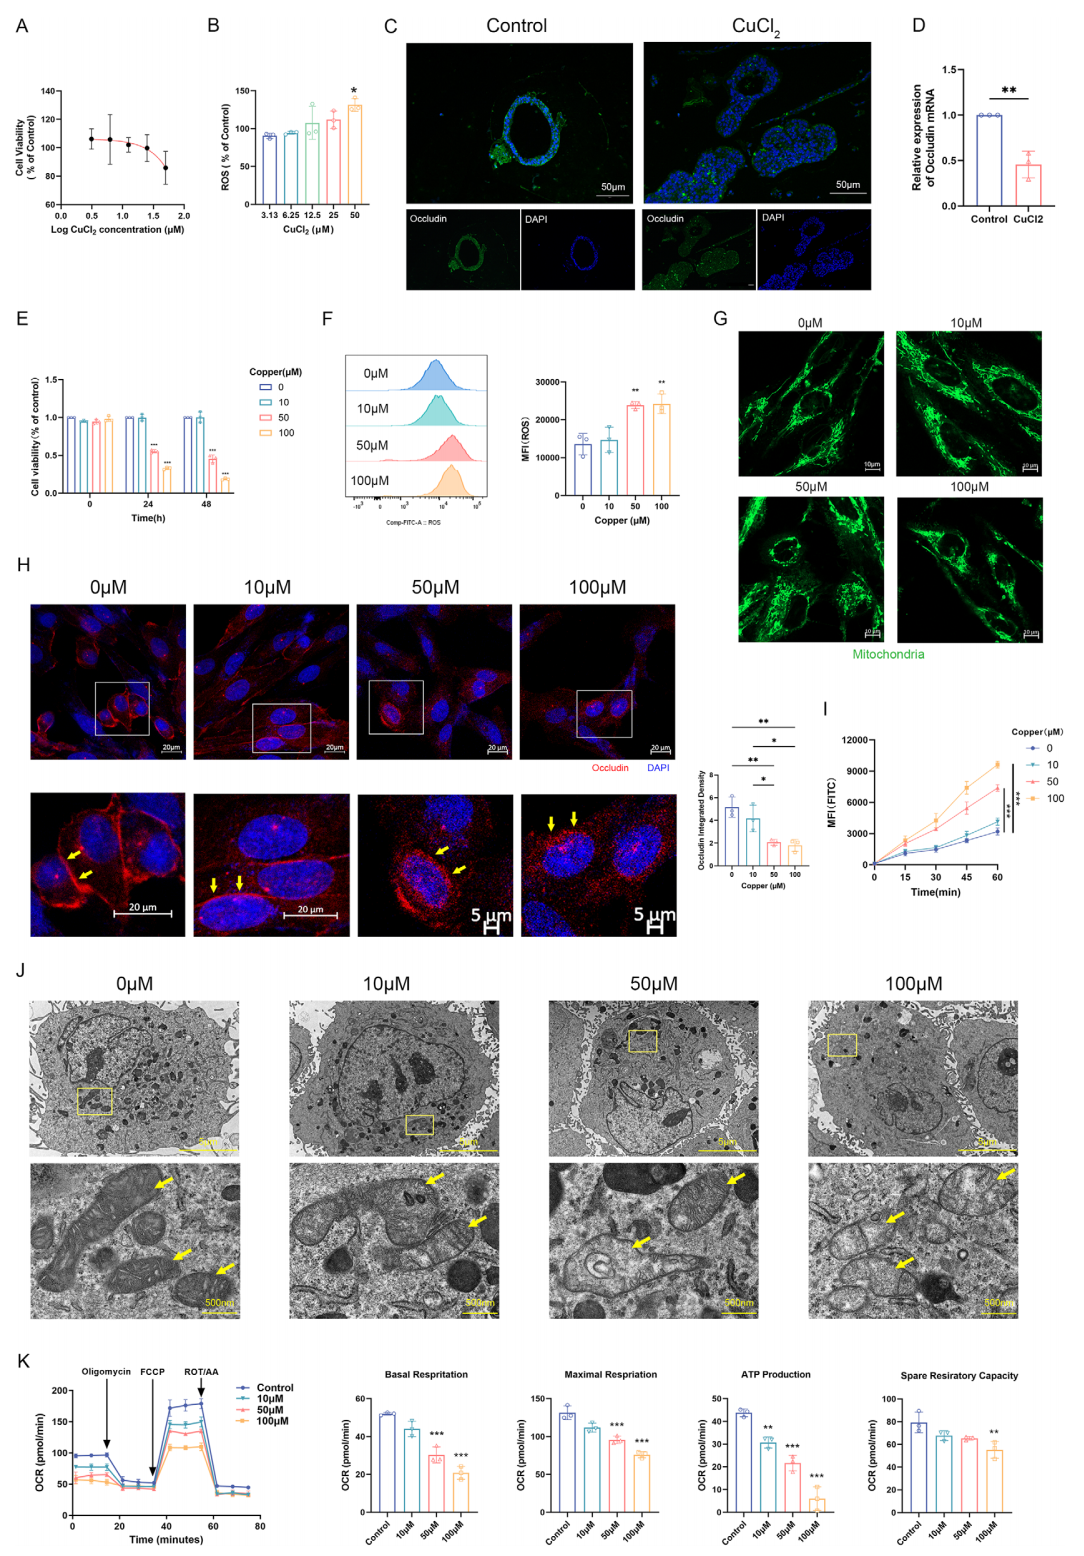
图4 铜暴露伴随线粒体功能受损与上皮通透性升高
4. ATP7A下调增加铜负荷下的细胞铜积累与损伤
将CTD数据库中的铜相关基因与COPD相关靶点交叉,产生了六个候选基因,其中ATP7A是唯一在人类COPD肺组织中和COPD小鼠肺组织持续下调的基因。公开人肺单细胞数据进一步显示,COPD上皮细胞ATP7A表达降低,以AT2细胞最为突出,club和纤毛细胞也存在下降。
在BEAS-2B细胞中进行ATP7A敲低本身未明显改变细胞铜水平,但在铜暴露下加重铜积累和活力下降,TTM可缓解这些变化。这表明ATP7A的保护作用与铜负荷条件密切相关,其下降可能削弱上皮细胞应对额外铜负荷的能力。
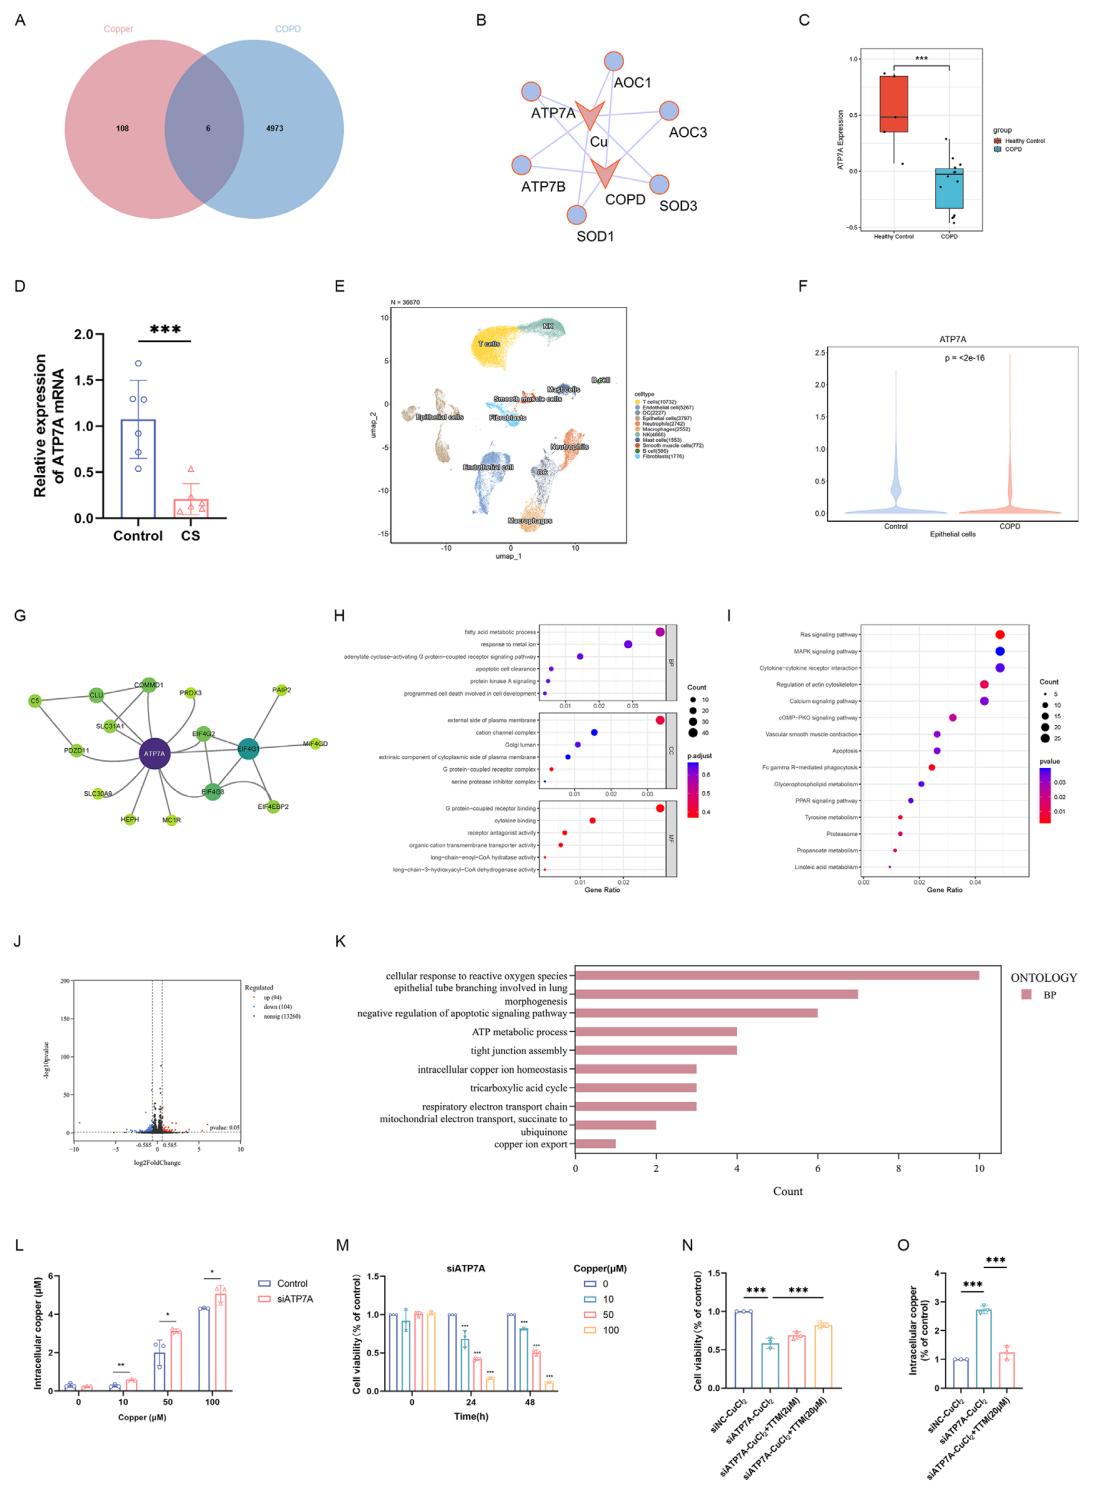
图5 ATP7A下调增加上皮细胞在铜负荷下的损伤易感性
5. TNF-α抑制ATP7A转录并伴随CBP结合关系改变
在所测试条件下,铜本身未明显抑制ATP7A转录,而TNF-α可降低其表达,并在铜暴露时进一步增加细胞内铜积累。TNF-α诱导NF-κB/p65磷酸化,抑制p65核转位则可恢复ATP7A表达,提示炎症信号参与其转录抑制。
ChIP-qPCR和启动子报告实验表明,转录因子CREB1可结合并激活ATP7A启动子;Co-IP显示,TNF-α刺激使共激活因子CBP更多结合磷酸化p65、较少结合磷酸化CREB。作者据此提出,p65与CREB1竞争CBP,削弱CREB1驱动的ATP7A转录,将炎症激活与铜外排障碍联系起来。
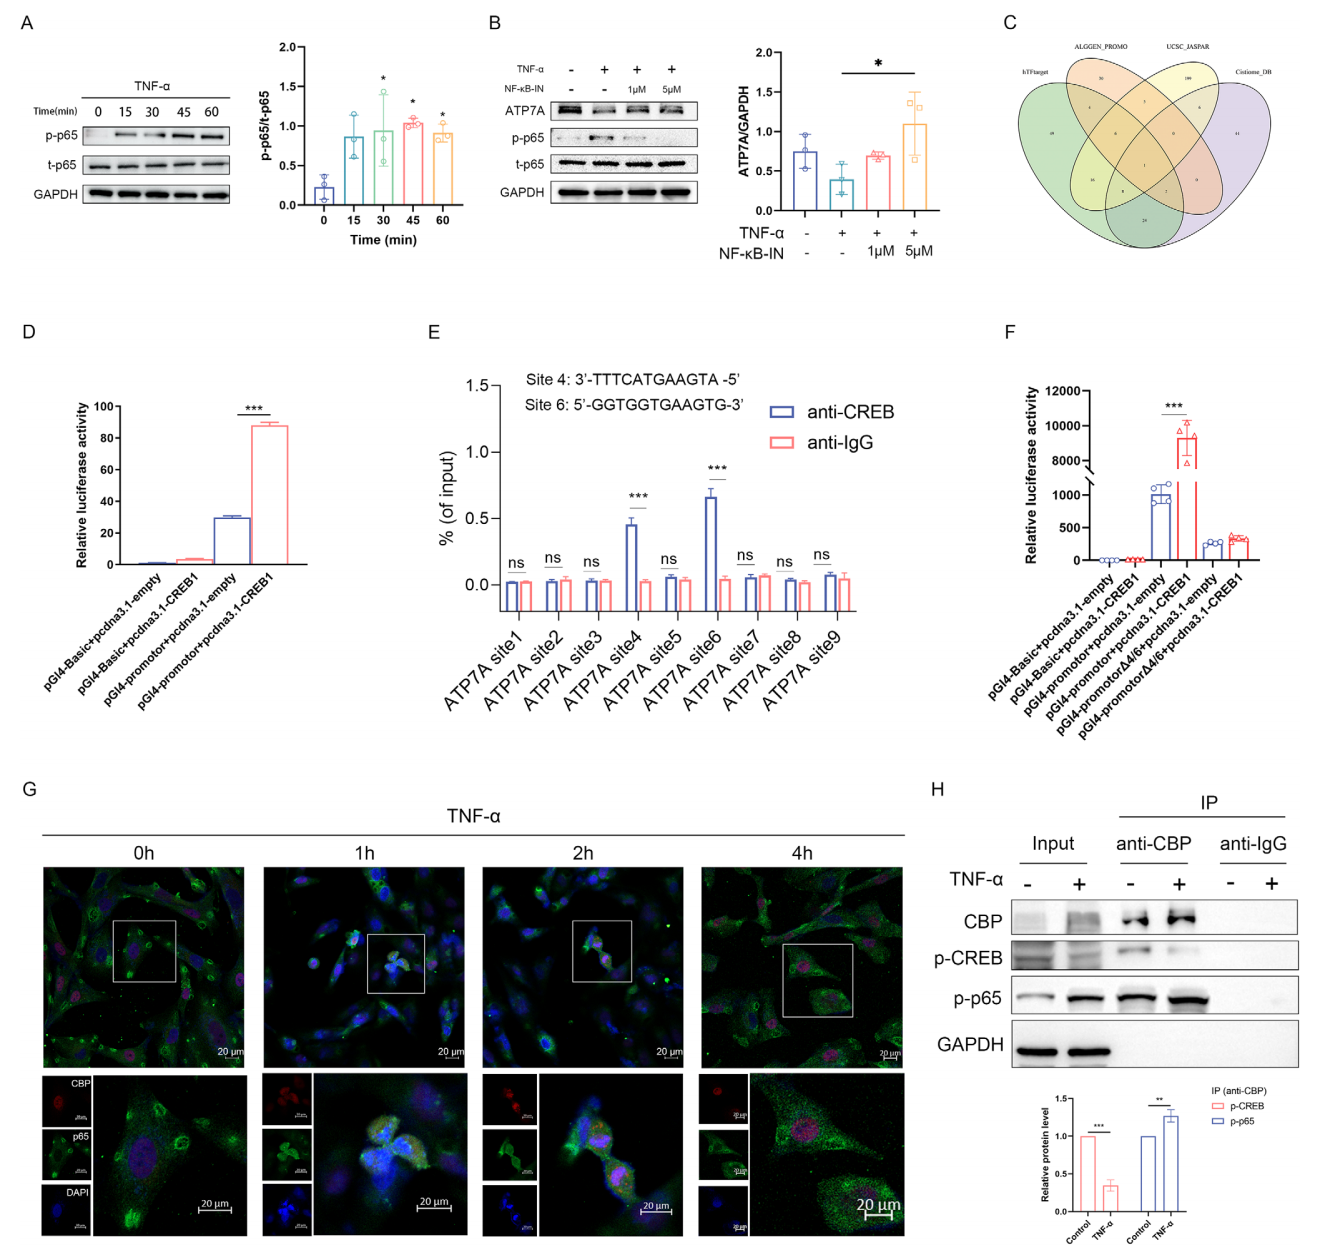
图6 实验结果支持TNF-α相关CBP竞争参与ATP7A转录抑制的模型
6. ATP7A过表达缓解铜相关细胞损伤
在TNF-α联合铜刺激的BEAS-2B细胞中,ATP7A过表达降低细胞内铜积累及总ROS、线粒体ROS水平,改善线粒体膜电位,并减轻通透性升高与凋亡。这为ATP7A连接铜稳态和屏障保护提供了功能证据。
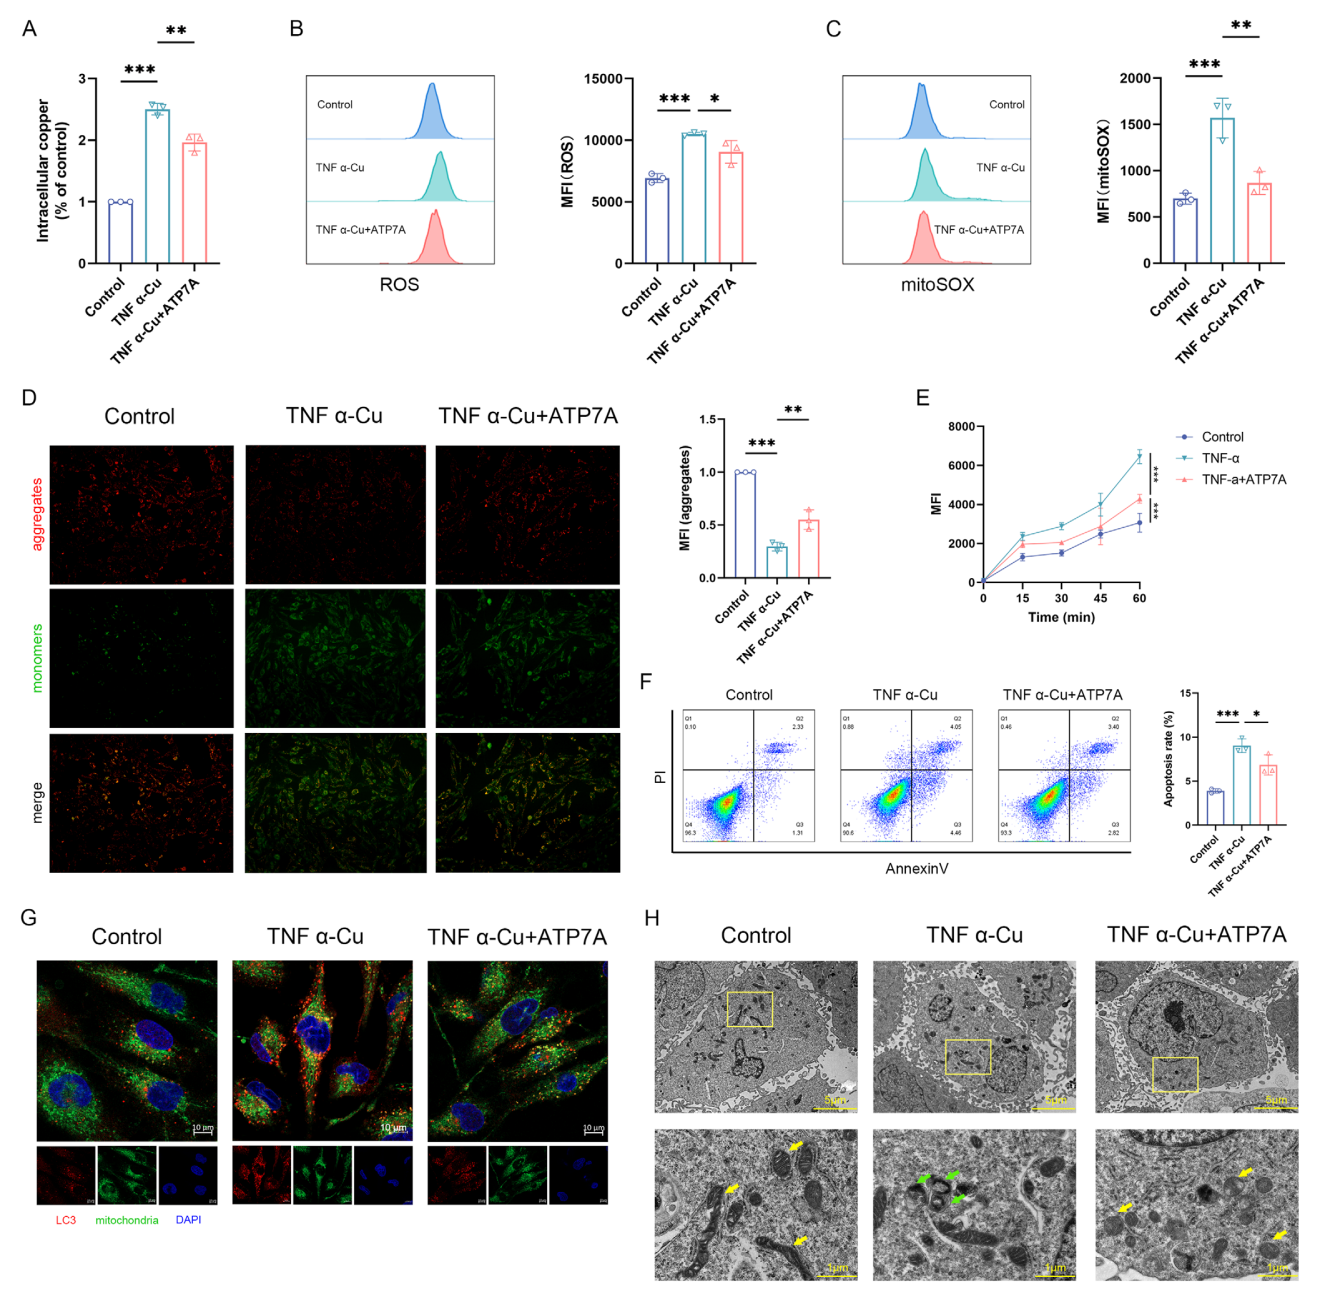 图7 ATP7A过表达缓解铜积累及线粒体和屏障功能异常
作者进一步在 COPD 小鼠模型中开展了抗TNF-α干预实验,并结合 ATP7A 敲低,观察其与铜稳态及肺上皮屏障相关表型之间的关系,为 TNF-α/ATP7A 轴参与肺组织损伤提供了进一步的动物实验线索。
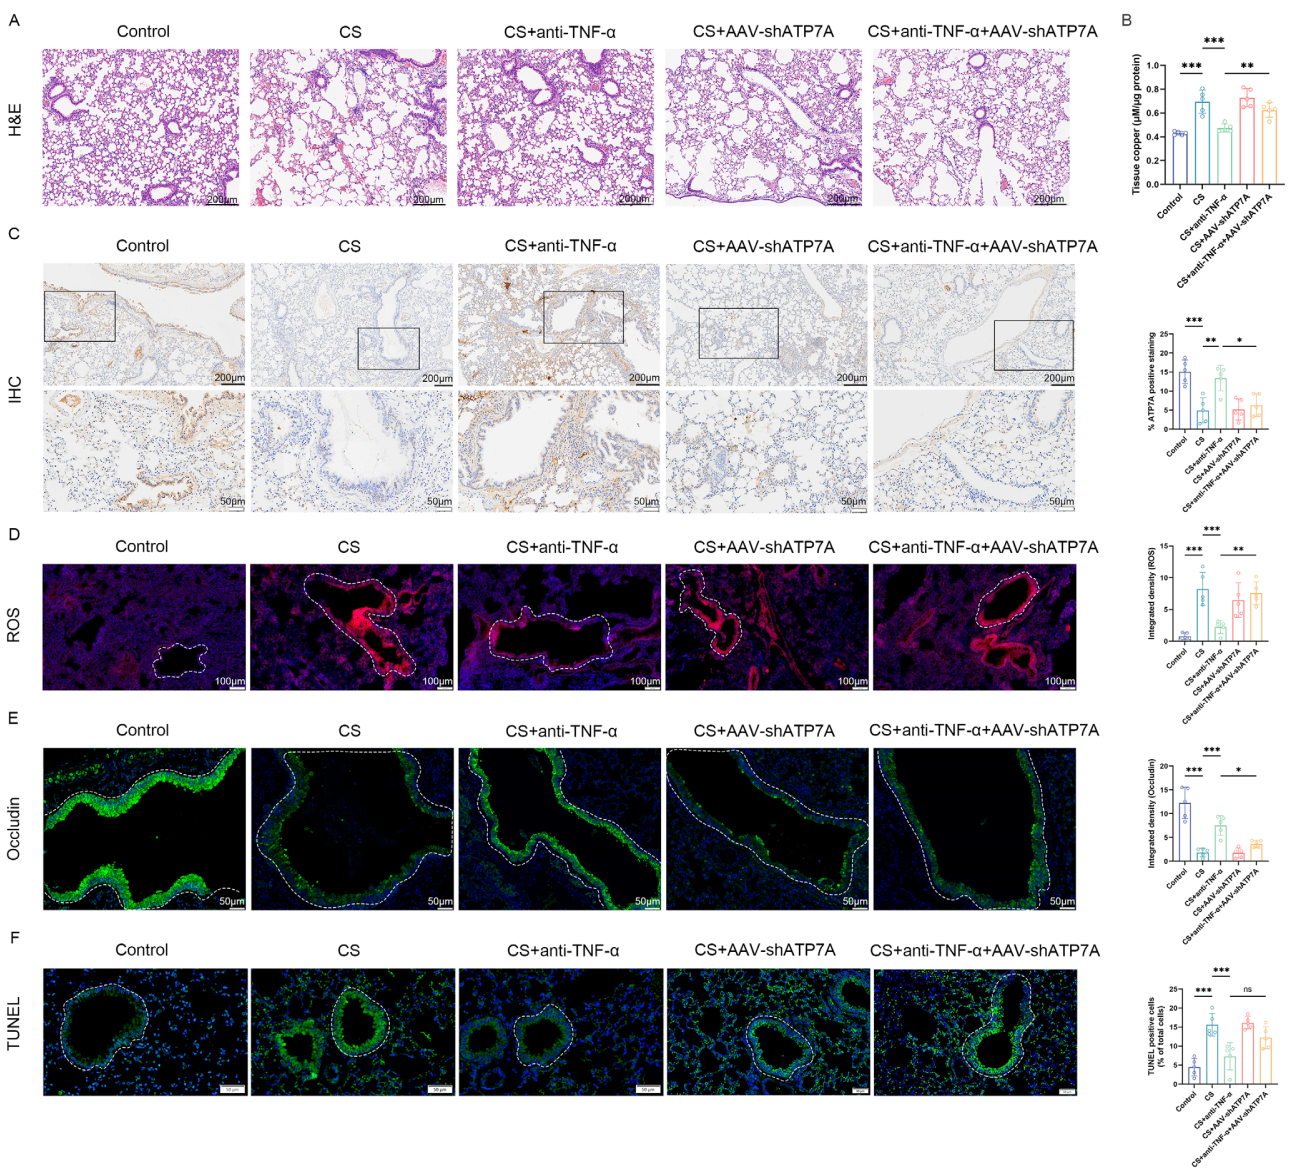
图8 ATP7A敲低削弱Infliximab处理相关的保护效应
三、研究创新性
01 将铜稳态异常与上皮屏障损伤连接
研究从临床关联延伸至多模型验证,提示铜负荷可能通过影响上皮防御能力,增加COPD对继发损伤的易感性。
02 提出炎症抑制铜外排的转录调控模型
CREB1启动子结合、报告实验及Co-IP结果支持NF-κB/CREB1/CBP参与ATP7A转录调控,提示炎症信号可能通过改变CBP结合关系削弱ATP7A表达为,解释炎症与铜积累相互放大提供分子线索。
03 将ATP7确定为连接炎症信号、铜稳态与上皮损伤的候选功能节点
敲低与过表达实验支持其保护作用,为铜稳态相关分层及干预研究提供依据,临床价值仍待验证。
四、烈冰平台
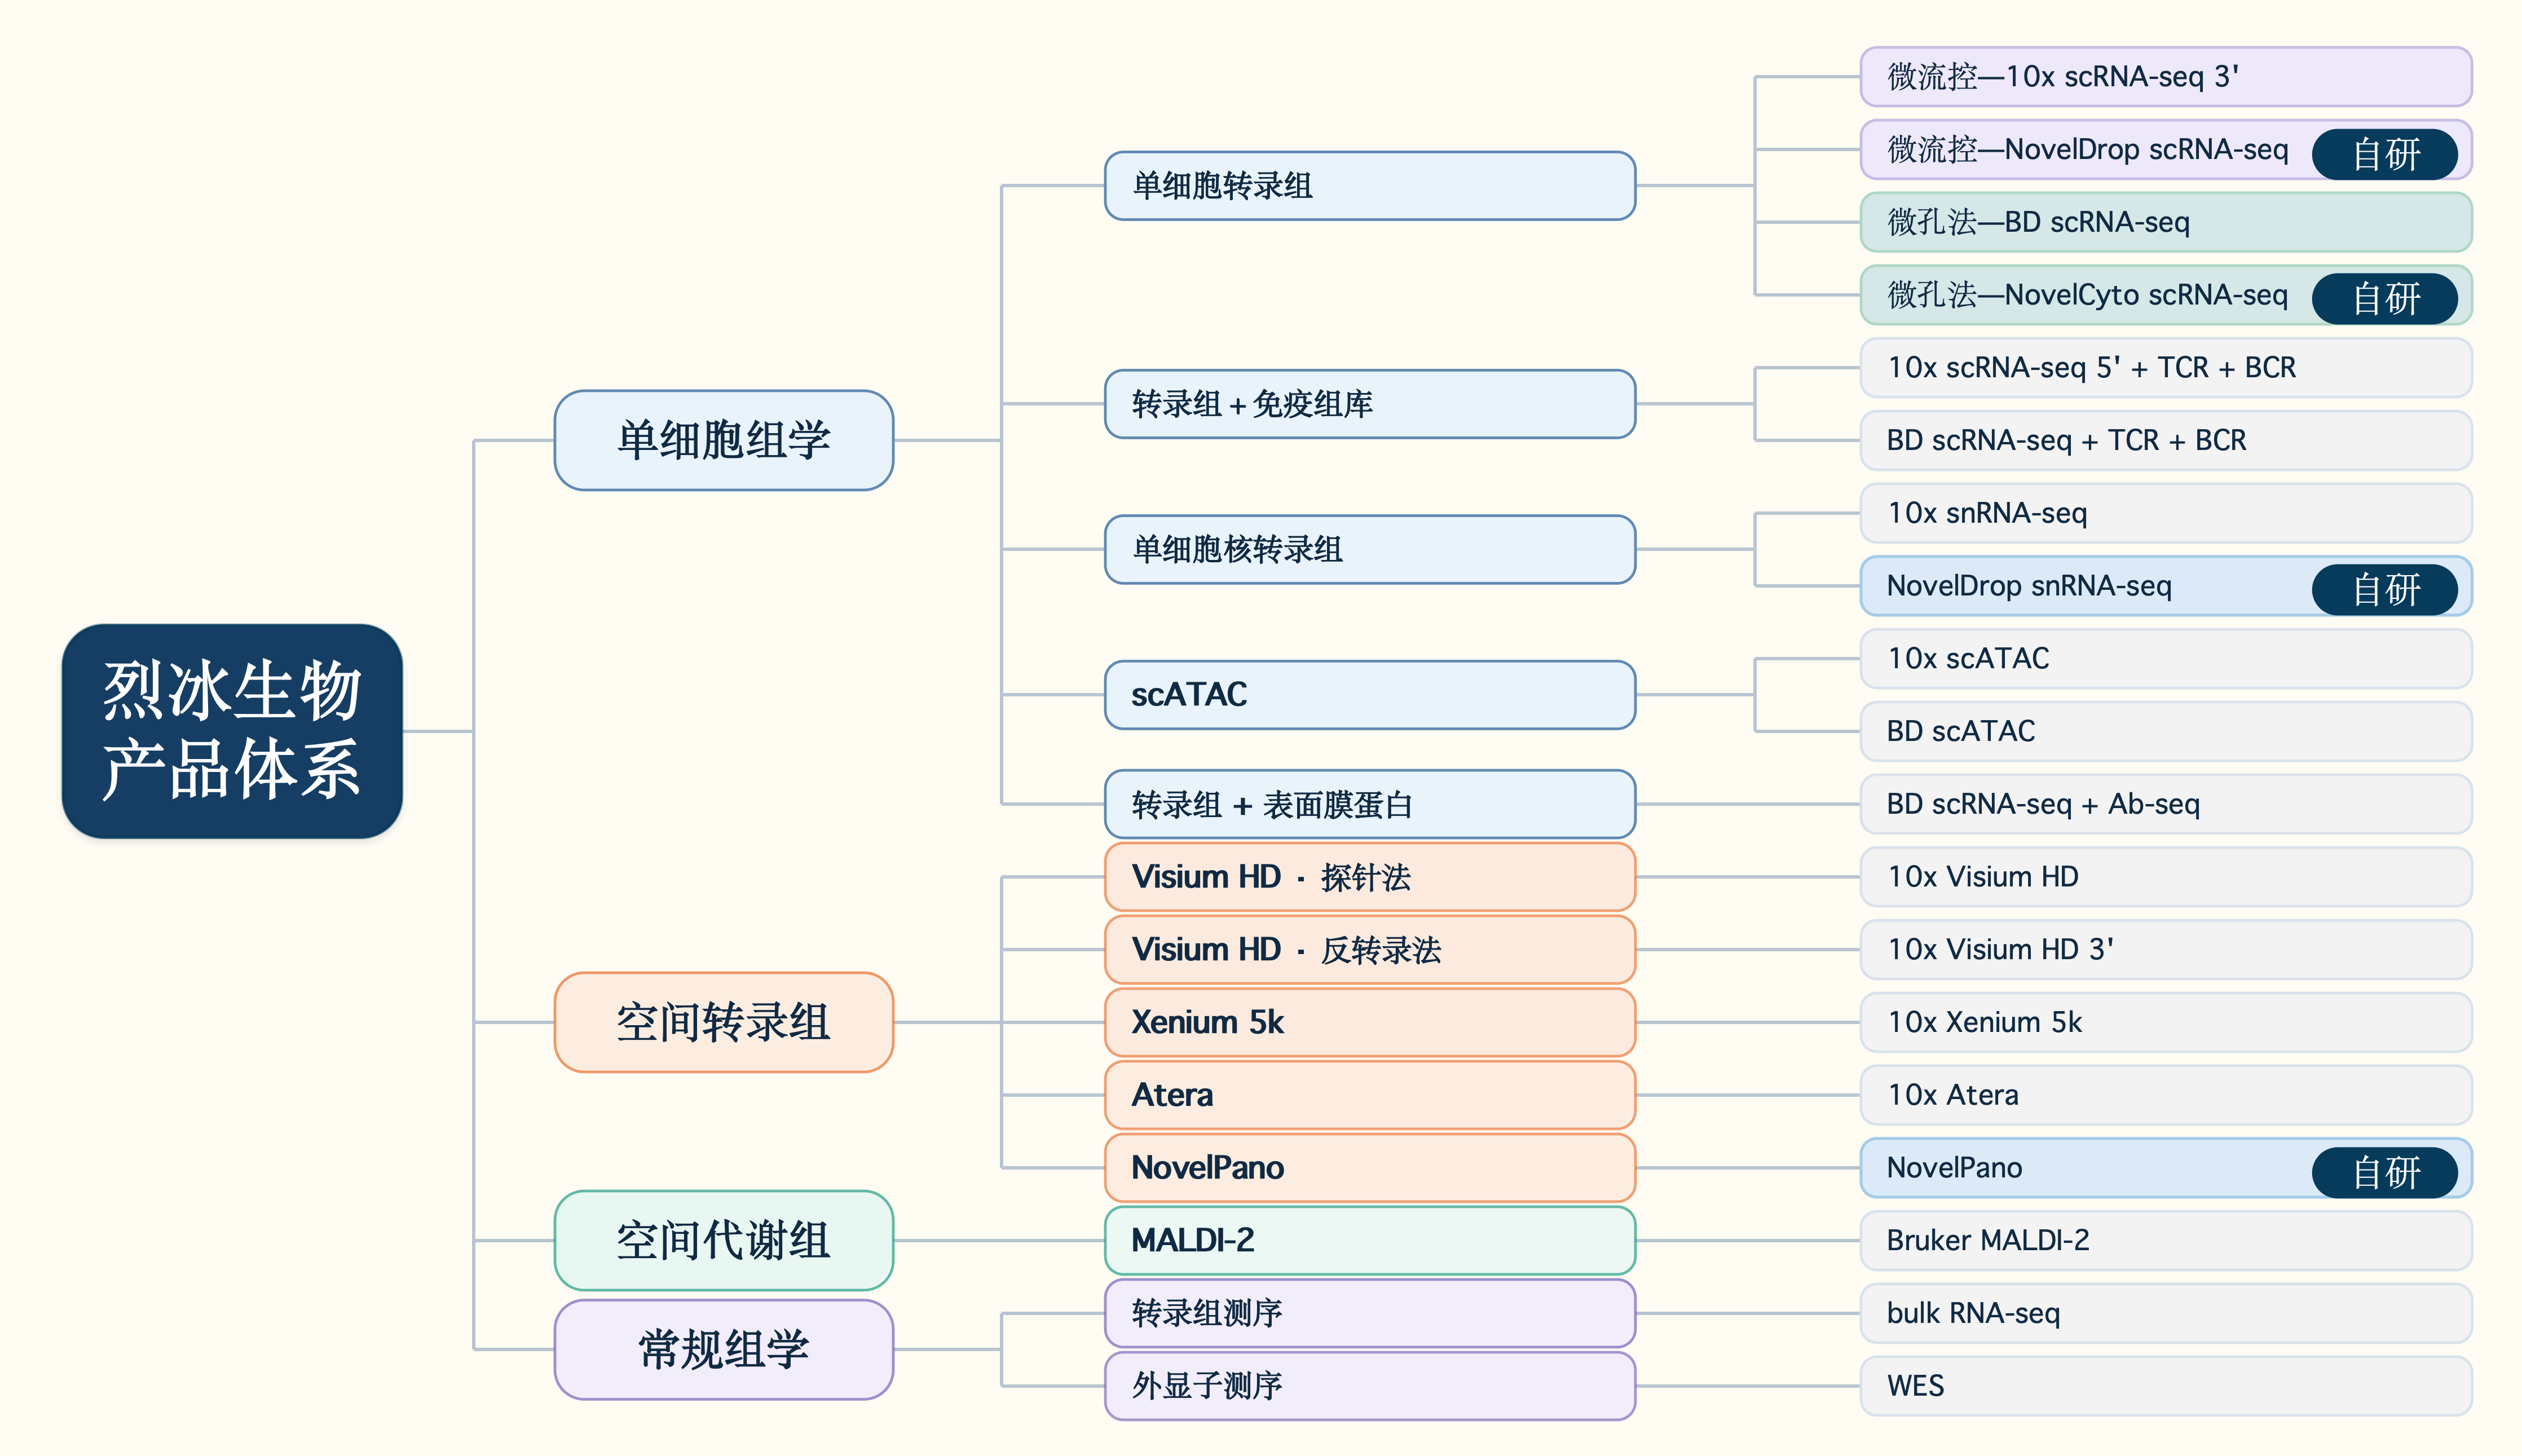
烈冰生物构建覆盖单细胞组学、空间转录组学、空间代谢组学等多元产品体系,整合 10x Genomics、BD Rhapsody、Bruker MALDI-2等国际主流平台,与自研NovelCyto、NovelDrop、NovelPano平台形成互补,结合自研CytoNavigator数据分析系统,提供从售前沟通、实验检测到多组学联合深度分析的一站式科研服务,为不同样本类型与研究目标匹配适合的技术方案。
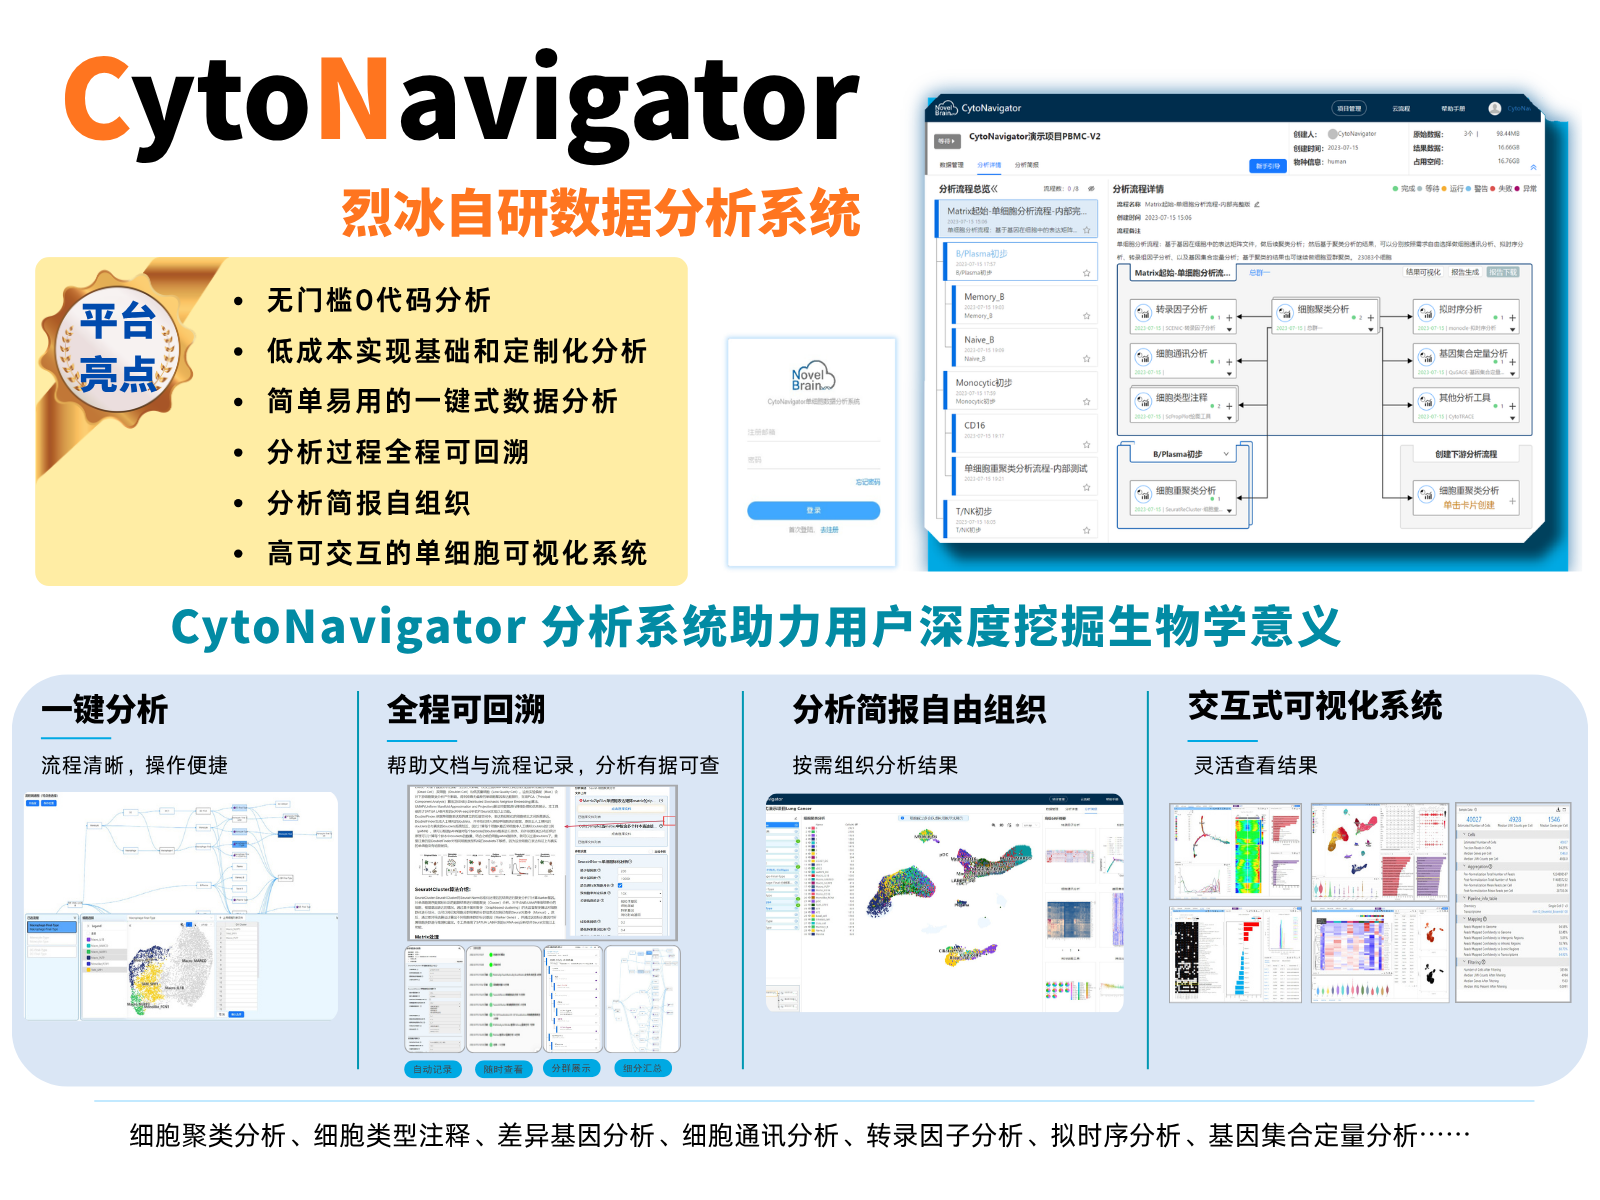
烈冰自研CytoNavigator数据分析系统支持单细胞和空间多组学联合分析,无论用户是否具备代码基础,均可便捷高效地从海量数据中专注挖掘生物学意义,推动单细胞数据向生物学发现转化。
平台进一步融合 AI细胞类群鉴定、自研Agent与多组织CellMarker数据库,提供可追溯的鉴定依据与核心标志基因,支持人工审核。从细胞识别到机制线索挖掘,助力科研用户高效解读复杂组织微环境。
 联络我们

021-52235399

tech@novelbrain.com

江西生产总部:江西省上饶市国际医疗旅游先行区上饶大道18号6号楼
上海运营总部:上海市闵行区江月路999号奇亚特中心22栋
北京分公司:北京市朝阳区红军营南路15号瑞普大厦C座
西安IT研发中心:西安市未央区赛高商务港2504
广州办事处:广州市越秀区中山三路33号中华国际中心B座3106
香港办事处:香港特别行政区沙田区科学园科技大道西16号
南京分公司:秦淮区正洪街18号东宇大厦C座17B
武汉办事处:湖北省武昌区中南路街民主路786号华银大厦21层4室
成都办事处:成都市成华区梦魔方广场A座2218
杭州办事处:杭州市拱墅区文晖路183号20楼007室


关注公众号


 生信分析平台
 实验进度查询


